
 五度妙笔
 企业透视镜
 API商城

 数据库
Autophagy:病毒的“借刀杀人”,武汉大学龙凤团队揭示HSV-1 UL16劫持线粒体自噬拆掉抗病毒信号天线
单纯疱疹病毒1型(HSV-1)是一种全球广泛流行的病原体,因其能够建立终生潜伏感染而对人类健康构成重大威胁。这种持续性感染是由其复杂的免疫逃逸机制所驱动的,但解析这些机制目前仍面临挑战。
2026年7月2日,武汉大学龙凤独立通讯在
Autophagy
在线发表题为
Tegument protein UL16 of herpes simplex virus 1 suppresses the innate immune response by downregulating MAVS abundance via mitophagy
的研究论文。
该研究鉴定出HSV-1的被膜蛋白UL16是一种新型的病毒免疫抑制因子,其能够显著抑制RIG-I样受体(RLR)介导的抗病毒免疫。作者发现,UL16可与线粒体抗病毒信号蛋白(MAVS)发生交互作用,并诱导其降解,从而抑制I型干扰素(IFN-I)的产生。
进一步研究表明,UL16诱导的MAVS降解是通过涉及线粒体货物受体FUNDC1(含FUN14结构域蛋白1)的线粒体自噬途径实现的。
敲除FUNDC1的表达可完全阻断UL16诱导的MAVS降解,并限制HSV-1的复制。相反,过表达FUNDC1则增强了UL16对MAVS触发的IFN-I信号通路的抑制作用,从而有利于病毒复制。
值得注意的是,UL16的C末端结构域(CTD)主要负责其免疫抑制功能,并且该结构域被证实对于UL16与MAVS、FUNDC1及MAP1LC3/LC3(微管相关蛋白1轻链3)的结合至关重要。在UL16的CTD中,作者鉴定出一个保守的LC3交互作用区域(LIR)基序,该基序在增强LC3募集过程中发挥关键作用。此外,UL16缺陷型HSV-1在体内的病毒感染性和致病性均显著减弱。
综上所述,作者的研究结果揭示了一条此前未被描述的、HSV-1 UL16通过诱导线粒体自噬来破坏宿主免疫的途径。本研究为理解宿主-病原体交互作用提供了重要见解,并为开发针对HSV-1感染的新型治疗策略奠定了合理的理论基础。

单纯疱疹病毒1型(HSV-1),被归类为人类疱疹病毒1型,是一种普遍存在的病原体,可在宿主体内建立终身潜伏感染。HSV-1通常与眼、口或唇部的皮肤黏膜病变相关,并在严重情况下可导致脑膜炎或脑炎。
HSV-1基因组是一个大型线性双链DNA(dsDNA),编码超过80种不同的蛋白质,包括包膜、被膜和衣壳蛋白等主要结构元件。在被膜病毒中,被膜蛋白位于包膜和衣壳之间,参与感染过程中的多种关键功能,如病毒侵入、二次包被以及衣壳的出核。被膜蛋白UL16(独特长区16)由373个氨基酸组成,在所有已知的疱疹病毒科中保守。
UL16在HSV-1的生命周期中发挥关键作用,它能促进细胞间传播、二次包被、合胞体形成以及在宿主细胞附着后的被膜重排。此外,近期研究表明,UL16定位于线粒体,并与宿主线粒体蛋白SLC25A5/ANT2(溶质载体家族25成员5)相互作用,以调节线粒体代谢。然而,HSV-1 UL16促进病毒增殖的分子机制在很大程度上仍不清楚。
作为宿主抵抗微生物入侵的第一道防线,先天免疫通过模式识别受体(PRRs)介导对不同病原体相关分子模式(PAMPs)的识别而被触发,从而导致干扰素(IFNs)的产生。在众多PRRs中,RIG-I样受体(RLRs),例如RIG-I(RNA传感器RIG-I)和IFIH1/MDA5(含干扰素诱导解旋酶C结构域1),已被鉴定为哺乳动物细胞中主要检测双链RNA的通用细胞质传感器。
在识别双链RNA后,RLRs通过半胱天冬酶募集结构域(CARD)的交互作用与共同的适配分子MAVS(线粒体抗病毒信号蛋白)结合,并启动MAVS组装成朊病毒样簇。多聚化的MAVS复合体作为一个信号平台,募集关键的信号受体,如TRAF(肿瘤坏死因子受体相关因子)家族蛋白、TBK1(TANK结合激酶1)激酶和IκB激酶(IKK)复合体。
这导致IRF3(干扰素调节因子3)和NF-κB(核因子κB)的激活,最终驱动IFNs和IFN刺激基因(ISGs)的表达。在DNA病毒感染期间,某些RNA分子,包括病毒复制副产物和异常宿主RNA,可作为RLR的配体,触发下游信号级联反应。
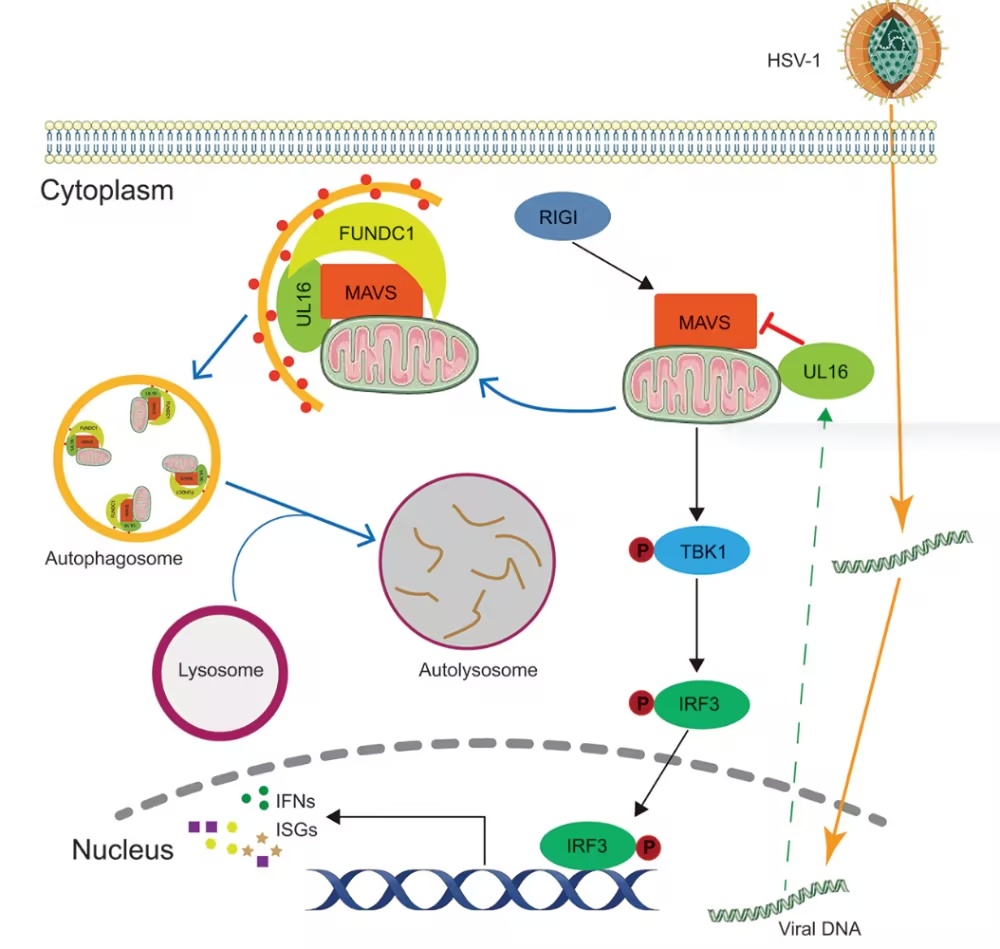
图1.HSV-1 UL16通过线粒体自噬调控MAVS介导信号通路的模型(摘自
Autophagy
)
反映宿主RLRs对DNA病毒的关键抗病毒防御作用,病毒病原体已进化出多种针对该信号通路的免疫逃逸策略。例如,卡波西肉瘤相关疱疹病毒(KSHV)ORF33通过募集PPM1G(蛋白磷酸酶,Mg2+/Mn2+依赖性1G)使MAVS去磷酸化,从而抑制RLR介导的宿主免疫。
水痘-带状疱疹病毒(VZV)gE(糖蛋白E)主要通过阻止MAVS聚集物形成并增强由PINK1(PTEN诱导激酶1)和PRKN(parkin RBR E3泛素蛋白连接酶)介导的线粒体自噬来促进免疫逃逸。此外,HSV-1采用多种策略破坏RLR信号传导。HSV-1 US11通过其RNA结合结构域与宿主RIG-I和IFIH1相互作用,有效抑制IFN的产生。
HSV-1 UL37作为脱酰胺酶,通过直接与RIG-I相互作用并催化其脱酰胺作用来削弱RIG-I活性。此外,HSV-1 UL36USP通过破坏TRAF3的多聚泛素链来拮抗RLR信号传导。
巨自噬(通常称为自噬)是真核生物中进化上保守的主要过程,通过溶酶体降解消除有害的细胞内成分(如入侵的病原体、受损的细胞器和功能异常的蛋白质),从而维持细胞稳态。线粒体自噬是一种细胞器特异性的自噬过程,靶向并清除功能失调的线粒体。
越来越多的证据表明,多种病毒,如KSHV、乙型肝炎病毒(HBV)、甲型流感病毒(IAV)和严重急性呼吸综合征冠状病毒2型(SARS-CoV-2),会激活线粒体自噬以增强其复制和存活。经典的线粒体自噬途径依赖于PINK1-PRKN级联反应。在线粒体自噬启动后,PINK1聚集在线粒体外膜上并募集PRKN,用于线粒体蛋白的泛素化。修饰后蛋白上产生的磷酸化泛素(p-Ub)链随后被特定受体识别,如CALCOCO2/NDP52(钙结合和卷曲螺旋结构域2)、OPTN(optineurin)和SQSTM1/p62(sequestosome 1),这导致MAP1LC3/LC3(微管相关蛋白1轻链3)的顺序募集,以增强自噬体的组装。
或者,线粒体自噬由特定的货物受体介导,如FUNDC1(FUN14结构域包含蛋白1)、BNIP3(BCL2相互作用蛋白3)和BNIP3L/NIX(BCL2相互作用蛋白3样受体)。这些受体直接与LC3结合,并促进受损线粒体成分的包裹和清除。例如,HBV HBx通过提高PRKN蛋白水平并诱导PRKN依赖的线粒体自噬来抑制线粒体细胞凋亡,从而促进病毒持续存在。
KSHV vIRF-1通过直接与多种因子(包括BNIP3L、TUFM(Tu翻译延伸因子,线粒体)和GABARAPL1(GABA A型受体相关蛋白样1))相互作用,增强病毒再激活时激活的线粒体自噬,从而促进KSHV的裂解性复制。IAV PB1-F2通过与TUFM和LC3相互作用,诱导线粒体自噬以降低MAVS蛋白丰度。
相比之下,HSV-1 ICP34.5和US11通过抑制N2a细胞和BV2小胶质细胞中PRKN介导的线粒体自噬,显著促进病毒增殖并加重HSV-1诱导的神经元损伤。与HSV-1复制相关的线粒体自噬机制仍有待进一步探索。
在本研究中,作者阐明HSV-1 UL16通过线粒体自噬促进MAVS降解,从而削弱MAVS介导的抗病毒免疫。进一步证明UL16可与线粒体自噬受体FUNDC1及自噬关键因子LC3结合。
UL16的CTD(羧基端结构域)对于抑制宿主抗病毒反应至关重要,这可能是因为该结构域是UL16与多种宿主因子(如MAVS、FUNDC1和LC3)相互作用所必需的。此外,在小鼠中缺失UL16会显著损害HSV-1的感染性和致病性。作者的发现揭示了HSV-1逃避抗病毒免疫以增强病毒复制的一条新通路。
参考消息:https://doi.org/10.1080/15548627.2026.2698747


