
 五度妙笔
 企业透视镜
 API商城

 数据库
Adv Sci:嘉兴大学研究团队揭示脓毒症心肌病保护新机制
脓毒症心肌病是脓毒症危及生命的并发症,失控的炎症反应是其核心致病机制。PARP7通过依赖单ADP核糖基化的方式与TBK1相互作用,负向调控I型干扰素(IFN-I)信号通路。
2026年8月24日,嘉兴大学Shi Xiaowen、Xu Jiajun共同通讯在
Advanced Science(IF=14.1)
在线发表题为
Macrophage PARP7 Alleviates Septic Cardiomyopathy by Interacting With TBK1 and Suppressing TBK1-Driven Inflammatory Response
的研究论文。
本研究对脂多糖(LPS)处理后的心肌组织开展PARP家族表达谱综合分析,提出PARP7可能与脓毒症心肌病存在关联。体内实验证实,敲除PARP7会加重LPS诱导的脓毒症心肌病。
单核与单细胞RNA测序联合分析显示,在LPS处理小鼠的心脏组织中,PARP7主要在巨噬细胞内表达上调。借助9型腺相关病毒(AAV9)递送系统,本研究在LPS、盲肠结扎穿刺术(CLP)两种脓毒症小鼠模型中,进一步验证了巨噬细胞特异性PARP7的心脏保护作用。
机制层面,PARP7可结合TBK1并介导其ADP核糖基化修饰,进而抑制巨噬细胞内TBK1驱动的炎症应答。单核RNA测序(snRNA-seq)与细胞因子芯片结果共同证实,PARP7是限制巨噬细胞过度炎症的分子“刹车”,发挥关键调控功能。
综上,本研究发现脓毒症心肌病中存在巨噬细胞特异性PARP7-TBK1调控轴,并提示巨噬细胞特异性过表达PARP7具备潜在治疗价值。

脓毒症是由感染诱发的全身炎症反应综合征,以多器官功能障碍为特征。其标志性特征是脂多糖(LPS)大量释放,进而触发细胞因子、免疫应答与炎症细胞之间复杂的相互作用。心脏是脓毒症最易受累的器官之一,约20%‑60%的脓毒症患者会出现心肌功能障碍。
脓毒症心肌病以心肌肌纤维排列紊乱、收缩力下降、炎症细胞浸润等为特征;发生心肌损伤后,脓毒症患者死亡率可由20%升高至70%。尽管抗生素与液体复苏仍是当前脓毒症治疗的基础手段,但剧烈失控的炎症反应会限制其疗效。
在脓毒症全部病程中,巨噬细胞介导的炎症应答对于破坏心脏稳态、推动脓毒症心肌病的发生与进展起到关键作用。因此,从抑制炎症的角度,探究脓毒症心肌病的关键调控机制与治疗靶点,具备重要的理论与临床价值。
聚腺苷二磷酸核糖聚合酶(PARPs)家族包含18种酶,可将烟酰胺腺嘌呤二核苷酸(NAD⁺)上的ADP‑核糖基团转移至靶底物上,该可逆翻译后修饰称为ADP‑核糖基化。目前,靶向PARP1、PARP2的抑制剂已成功应用于肿瘤临床治疗:通过削弱癌细胞DNA损伤修复能力,诱发合成致死,实现肿瘤细胞选择性杀伤。
这类抑制剂的临床成功证明PARP家族具备良好的成药潜力。此外,已有多篇报道表明,多个PARP家族成员通过ADP‑核糖基化机制调控多种心脏疾病。因此,PARP家族是挖掘脓毒症心肌病新型治疗靶点极具潜力的分子资源。
本研究对LPS处理后的心肌组织开展PARP家族表达谱综合分析,提出PARP7可能参与脓毒症心肌病。PARP7(又称TIPARP)属于单ADP‑核糖转移酶,可催化单个ADP‑核糖单元转移至靶底物。
现有关于PARP7的研究主要聚焦其通过结合TANK结合激酶1(TBK1)负向调控I型干扰素(IFN‑I)信号通路。已报道的PARP7抑制剂RBN‑2397现已进入Ⅱ期临床试验,并已在中国获得临床试验默示许可,主要适应症为实体瘤;但临床试验发现该类抑制剂会引发心肌损伤等不良反应。
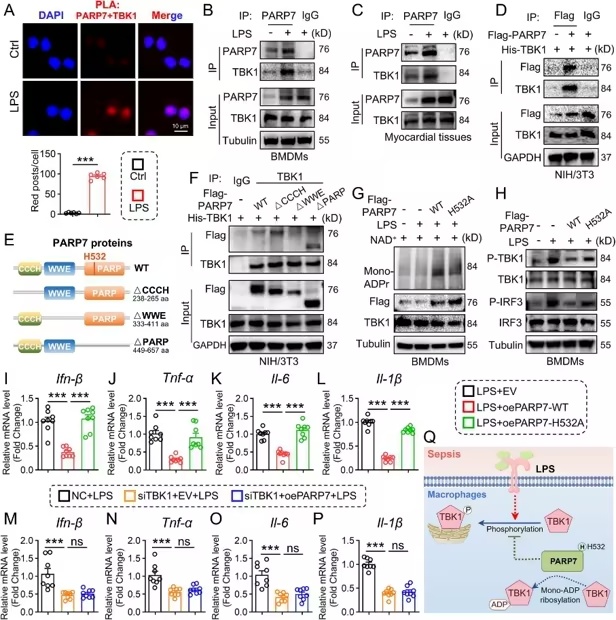
PARP7与TBK1发生相互作用,介导TBK1的ADP-核糖基化修饰,进而在脓毒性心肌病期间抑制巨噬细胞内由TBK1主导的炎症反应(摘自
Advanced Science
)
本研究旨在探究PARP7在脓毒症心肌病中的作用,并阐明其分子机制。体内实验首先证实PARP7敲除会加重LPS诱导的脓毒症心肌病。单核与单细胞RNA测序分析显示,LPS处理小鼠心脏中,PARP7主要在巨噬细胞中表达上调。
随后借助9型腺相关病毒(AAV9)递送系统,分别在LPS、盲肠结扎穿刺术(CLP)诱导的小鼠脓毒症模型中,验证巨噬细胞特异性PARP7的心脏保护作用。机制研究表明,PARP7结合TBK1并介导其ADP‑核糖基化修饰,从而抑制巨噬细胞内由TBK1驱动的炎症应答。
单核RNA测序及细胞因子芯片结果提示,PARP7作为关键负调控分子,是调控巨噬细胞炎症的分子“刹车”。
本研究揭示脓毒症心肌病中存在巨噬细胞特异性PARP7‑TBK1调控轴,提示巨噬细胞特异性过表达PARP7具备治疗潜力。
参考消息:https://doi.org/10.1002/advs.77404


