
 五度妙笔
 企业透视镜
 API商城

 数据库
颠覆阿尔茨海默病发病认知!《Nature》发现阿尔茨海默病源头并非始于炎症,兴奋性神经元异位ERBB4是早期致病开关
阿尔茨海默病(AD)的早期病理标志之一是多个脑区出现突触丧失。主流模型将其归咎于小胶质细胞在Aβ寡聚体诱导下过度激活,进而通过补体通路吞噬突触。然而,最新研究揭示了一个更上游的“总指挥”:兴奋性神经元自身的异常基因表达。
2026年8月26日,韩国科学技术院Won-Suk Chung团队在
Nature
在线发表题为
Aberrant excitatory neuronal ERBB4 promotes Alzheimer’s disease pathology
的研究论文,该研究利用5×FAD小鼠模型和单核RNA测序,首先颠覆了“小胶质细胞为唯一主角”的认知。
在AD病程进展中,星形胶质细胞和小胶质细胞对兴奋性突触的吞噬清除显著增加,但对抑制性突触的清除反而减少——这种“重兴奋、轻抑制”的失衡修剪,恰是神经网络功能紊乱的结构基础。更重要的是,这种改变在神经炎症全面爆发前就已出现,提示炎症并非早期突触丧失的必要条件。

真正的“启动开关”位于神经元内部。研究团队鉴定出一类早期响应性兴奋性神经元(EREN),其最显著的特征是异位高表达Erbb4酪氨酸激酶受体——该受体通常不在兴奋性神经元中高表达。
在AD小鼠的兴奋性神经元中特异性敲除Erbb4,不仅消除了神经元过度活跃和异常突触消除,还逆转了反应性胶质增生、Aβ积累和认知功能障碍。反之,在正常野生型小鼠的兴奋性神经元中仅过表达ERBB4,就足以通过激活下游mTOR信号通路,在无淀粉样斑块的情况下重现AD样表型。这说明ERBB4是驱动AD病理级联的充分且必要条件。
机制上,ERBB4-mTOR轴的过度激活,指挥胶质细胞对兴奋性突触“过度清理”、对抑制性突触“放松警惕”,从而破坏兴奋-抑制平衡,引发认知衰退。对人类AD脑组织转录组的中介分析进一步支持:兴奋性神经元ERBB4是连接Aβ病理、tau蛋白扩散与认知衰退的关键桥梁。
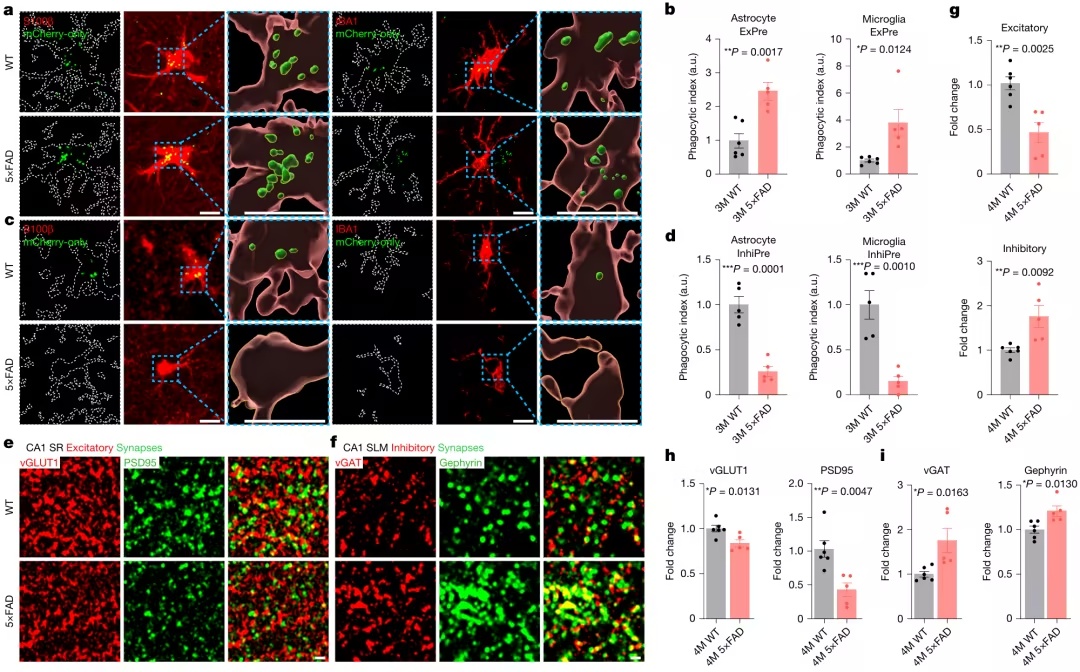
AD胶质细胞对兴奋性突触和抑制性突触的差异性消除(图源自
Nature
)
客观提示与转化前景
必须指出,该研究目前主要基于5×FAD小鼠模型及人类转录组数据,尚缺乏人体功能性验证。ERBB4在正常大脑中参与神经发育与抑制性环路功能,全身性抑制可能带来严重副作用;mTOR通路更是细胞生长代谢的核心枢纽,长期广谱抑制同样存在免疫抑制与代谢紊乱风险。
目前针对该轴的特异性药物尚未进入临床试验,AD治疗仍以对症支持为主。但这项研究的价值在于:它将AD的发病视角从“被动的胶质细胞响应”转向“主动的神经元求救信号”,提示在神经元功能紊乱早期——而非淀粉样斑块形成之后——进行干预,或许才是阻断疾病进程的关键窗口。这一“神经元-胶质对话”模型为AD的精准分型和早期干预开辟了全新方向。
参考消息:https://www.nature.com/articles/s41586-026-10964-z


