
 五度妙笔
 企业透视镜
 API商城

 数据库
肿瘤药主任谈FDA审评考量和监管方法创新
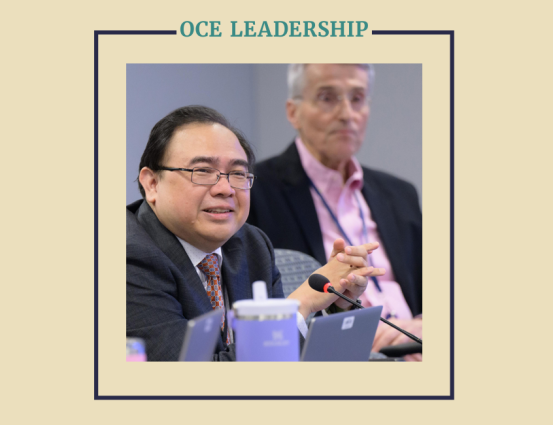
*题图截取自OCE的2025年报。De Claro和背景中的Pazdur
近日,Angelo de Claro医学博士在接任FDA肿瘤卓越中心(OCE)主任后的首次正式采访中,勾勒出一份以组织实力和持续监管现代化为优先事项的监管议程。他表态将依托前任Richard Pazdur医学博士奠定的基础,同时开创将人工智能(AI)融入监管审评、简化药物开发流程以及提升美国临床试验参与度的框架。
在Pazdur长达20年的经营之下,也由于创新肿瘤药物一向是业界焦点,OCE已成为影响力不亚于CDER和CBER的核心部门。最新年报显示,2025年OCE促成了17个新肿瘤分子药物的批准以及38个现有药物的新适应症获批。De Claro于2025年底被任命为OCE代理主任,作为FDA“老兵”的背景为OCE带来了监管稳定性和制度连续性,于今年5月在FDA又一轮高层动荡之后率先转正。相比之下,CDER和CBER主任最近才得到正式任命。
De Claro在采访中阐述了OCE的几项重点优先事项,概要如下,可供我国肿瘤药创新药企参考。
方法得当,审评效率可以更快
在效率方面,FDA近期对Revolution Medicines的突破性胰腺癌药物Rasonque(daraxonrasib)的审评展示了压缩审评时间线的成果。该机构比目标PDUFA日期提前六个多月完成了评估并授予批准。De Claro指出,OCE利用了实时肿瘤学审评(RTOR)框架,该框架允许在申办者完成申请之前更早启动FDA的评估。当早期临床试验获得顶线结果时,OCE可能会主动开始与公司合作,以确保其申请符合审评标准。此外,Rasonque的加速审评部分得到了“局长国家优先审评券”(CNPV)计划的支持。尽管CNPV一直伴随争议且前途未卜,针对其可能延误其他标准审评的担忧,De Claro称OCE的CNPV审评并未以牺牲其他审评截止日期为代价。
“反映美国境内的预期使用人群”仍是核心期望
在美国本土临床数据方面,De Claro表达了明确立场。他表示,OCE“鼓励更多肿瘤学临床试验在美国境内开展,以反映人口构成,并增加更多美国患者参与临床试验的机会”。尽管这位OCE主任并未为关键试验美国患者的入组比例设定具体门槛,理由是“每个适应症和患者群体各不相同”,但他指出,FDA的期望是“支持上市申请的临床试验数据能够反映美国境内的预期使用人群”。当前美国早期临床试验日益向海外转移,业界担忧美国可能将生物技术领导地位让位于中国等临床试验运行更快、成本更低的地区,在此背景下,De Claro的言论及其倾向值得关注。值得一提的是,正是其前任Pazdur在2022年以美国人群代表性不足拒绝支持信达PD-1。
以患者为中心,延续Pazdur的创新监管方法
Pazdur时代的OCE以各式各样的探索性监管创新方法而著称,De Claro也重申了对若干关键监管倡议的承诺。被特别提及的一项倡议是Project FrontRunner。约四年前Pazdur推出该项目,旨在打破生物制药行业常见做法,即先在晚期疾病环境中开展临床并寻求批准,并与申办者讨论将临床移至一线或更早期疾病环境。该倡议的一个关键部分是允许一项单一随机3期试验同时支持加速批准和完全批准。FDA最近基于一项微小残留病(MRD)阴性作为替代终点的试验批准了百时美施贵宝的首创CELMoD药物Zenbexus(iberdomide)用于二线多发性骨髓瘤,同时该试验继续推进,目标是更成熟的终点,如无进展生存期和总生存期。
另一倡议是Project Optimus,该倡议旨在改革历史上选择癌症药物最大耐受剂量的做法,转而确定具有更平衡疗效-安全性特征的最佳剂量。在最近批准Celcuity公司的Revtorpyk(gedatolisib)用于某些乳腺癌患者时,FDA要求进行上市后随机试验以评估该PI3K抑制剂较低剂量。De Claro称OCE的要求“正是因为毒性率和剂量中断率表明,在批准时最佳剂量可能尚未完全表征”。他强调,该试验必须包括患者报告的结果评估以及剂量和暴露-反应分析。他指出“(FDA的)剂量优化指南明确指出,申办者不应在批准后止步,而应努力找到适合患者的剂量。”
支持FDA的AI和加快临床整体策略
在AI方面,作为FDA范围内AI推进的一部分,OCE最近启动了一项AI计划,以增进对AI在肿瘤药物开发中潜在应用的理解,并与肿瘤专业学会接触以了解AI可能影响肿瘤学领域的各个方面。
De Claro还提到了简化临床试验的项目,包括减少某些领域的数据收集。美国卫生与公众服务部最近推出了“临床试验开拓者行动”(Project TrialBlazer),以加速美国早期临床开发,该项目可能涉及向FDA提交更少的数据。
强调金标准,审慎对待替代终点
尽管De Claro致力于延续OCE的监管创新势头,但他对一项近期批准持谨慎态度。本月早些时候,FDA意外地推翻了审评团队建议,授予阿斯利康口服SERD药物Etcamah(camizestrant)加速批准。该药物允许在HR阳性、HER2阴性乳腺癌患者的一线治疗期间检测到ESR1突变时使用,开辟了在传统肿瘤进展之前进行ctDNA引导干预的新治疗范式。然而,De Claro告诫行业不要过度扩展这项批准,强调其“不应被解释为将分子进展(molecular progression)确立为肿瘤学加速批准的广泛验证监管终点”,因ESR1本身是充分表征的耐药性生物标志物,且支持该批准的3期Serena-6试验的终点仍是无进展生存期。De Claro表示FDA对新型诊断驱动的试验设计持开放态度,但必须达到证据标准。在设计将分子事件嵌入疗效构架之前,FDA鼓励开发者尽早与机构接触。
识林®版权所有,未经许可不得转载
识林网址:www.shilinx.com


