五度妙笔
 企业透视镜
 API商城

 数据库
蒲公英国际|药事法规一周新闻(09.07-09.13)

FDA四大高管履新锁定AI监管风向,行业探讨无菌操作疲劳控制
· FDA完成顶层人事重组并首设AI副局长:CDER、CBER与CTP三大中心主任正式转正,同时任命首位技术与AI副局长。
· EMA升级GVP检查规则:欧盟更新药物警戒检查规范,将分包商纳入监管视线。
· 行业探讨质量风险管理与无菌操作疲劳控制:ISPE推出新版QRM指南,助力ICH Q9(R1)落地供应韧性;PDA最新文章呼吁行业建立无菌人员疲劳管理体系。
美国:高层人事重组定调审评方向,精神类药物与临床合规迎重大突破
1. FDA四大高管履新:CDER、CBER主任正式转正,首设AI副局长锁定技术合规新风向
2026年9月8日,美国卫生与公众服务部宣布了FDA四位顶层官员的正式任命,结束了多个关键产品中心的长期代理状态。
本次人事变动覆盖药品、生物制品、烟草监管及数字化AI四大核心阵阵线:
· 药品审评与研究中心(CDER)主任:由Michael Davis正式出任。Michael Davis于2025年重返FDA担任副主任,并在5月前任代理主任离职后接管CDER。在2016年首次作为临床审评员加入FDA前,他曾在贝勒大学精神病学与行为科学系任教。2022年12月至2025年6月期间,他曾离开FDA出任非营利医药研究机构Usona Institute的首席医学官,主导赛洛西宾(psilocybin)等治疗重度抑郁症(MDD)的精神类药物研发。HHS明确指出,Michael Davis将带领CDER聚焦三大核心议题:增加患者获取安全廉价关键药物的机会、推进药物开发与评价科学、强化本土及全球药品供应链。
· 生物制品审评与研究中心(CBER)主任:由Karim Mikhail接任。Karim Mikhail拥有开罗大学药学学士学位及巴黎高等商学院(ESCP)生物医药管理硕士学位,精通三门语言,曾在默克等知名药企掌管全球业务。他于5月接替因争议离职的前主任Vinay Prasad。HHS表示,他将致力于现代化CBER监管框架、强化疫苗安全监测、加速临床开发以及提升美国本土生物制药制造能力。
· 烟草产品中心(CTP)主任:由资深监管专家Bret Koplow接任,兼顾成年吸烟者减害替代品创新与未成年人烟草监管。
· 技术与人工智能副局长:由Jared Seehafer出任。这是FDA历史上的首个AI与技术专项副局长岗位。Jared Seehafer拥有20年跨软件、AI与FDA监管医疗技术的复合背景,曾是质量管理软件(QMS)公司Enzyme的联合创始人兼CEO,2025年8月加入FDA担任高级顾问。该岗位的建立表明美国政府正加速推进可靠AI技术在医药研发中的应用,并着手打造针对新兴技术的顶层监管框架。
在一定程度上,FDA顶层人事的确定标志着审评政策从过渡期走向常态化落地。首位AI副局长的设立预示着未来涉及AI算法的药物研发与医疗器械申报将面临更加专业化、规范化的审查。
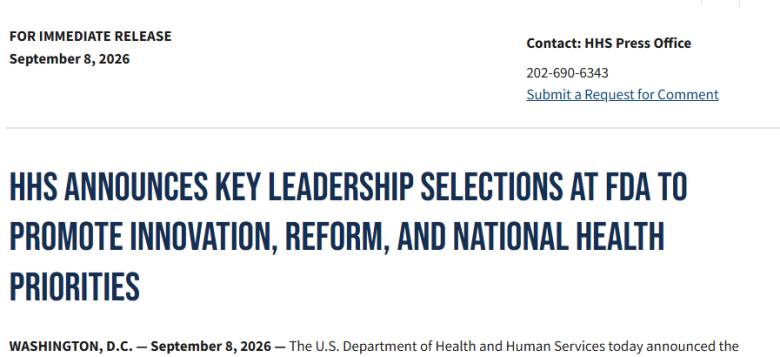
图:FDA宣布任命CDER、CBER主任及首位技术与AI副局长
https://www.hhs.gov/press-room/hhs-announces-key-fda-leadership-selections.html
2. FDA官宣对精神类药物研发采取“创新方法”:放宽盲态与终点限制,破局CNS临床设计难题
9月10日,FDA多位高管在《新英格兰医学杂志》(NEJM)发表署名文章,明确表态:鉴于全美日益严峻的精神健康危机及现有疗法的局限,FDA对迷幻药(Psychedelic drugs)等创新中枢神经系统(CNS)疗法的临床开发持开放态度,并将通过现有加速机制全力支持研发。
该文章对2026年7月发布的迷幻药临床试验最终指南进行了深度阐释,重点解决了传统双盲随机对照试验在CNS领域的落地痛点:
· 破解“功能性盲态破裂”:由于迷幻类药物具有显着且易识别的中枢精神效应,受试者和研究者极易发生“功能性解盲”。为此,FDA明确表示允许采用活性对照药或低剂量对照来替代纯惰性安慰剂,以最大限度维持试验盲态。不过,FDA也提醒,特定情况下仍可能要求惰性安慰剂组以精准归因不良事件。
· 灵活的疗效终点与给药间隔:针对持续疗效与给药频次的争议,FDA提出可以基于一定持续时间(如12周)的疗效证据给予初始批准,同时结合长期的安全性初步评估(如12个月的持续盲态随访)。给药间隔与长期维持疗效问题允许在上市后研究中继续完善。
· 风险减缓与突破性认定:鉴于此类药物的特殊风险,审批可能附带包含安全使用保障措施(ETASU)的风险评估与减缓策略(REMS)。目前,Definium Therapeutics的LSD衍生物DT120以及Cybin公司的CYB003均已获得FDA突破性疗法认定。
CNS与精神类药物临床试验的盲态和对照选择一直是行业痛点。FDA在NEJM的表态释放了监管弹性信号,从事CNS与新靶点精神类药物研发的企业可密切关注其最新临床指南。
图:FDA高管在NEJM撰文阐述精神类药物临床试验设计弹性与创新审评路径
https://www.nejm.org/doi/full/10.1056/NEJMsb2609286?query=featured_home
欧盟:药物警戒检查更新与单剂量条码15年路线图
1. EMA更新GVP检查指南:强化分包商监管与远程检查,预批准检查明确纳入规范
2026年9月10日,欧洲药典管理局EMA发布了更新后的良好药物警戒规范(GVP)模块III(药物警戒检查)指南,对自2014年起实施的旧版规则进行了全面升级。
本次修订响应了欧盟委员会关于药物警戒活动分包的最新实施法规:
· 分包商直接检查权:监管机构明确拥有对受托执行药物警戒任务的第三方分包商进行现场或远程GVP检查的法定权利。即使持证商与第三方签署的分包合同中漏写了“同意接受监管检查”的条款,官方检查权依然强制生效。
· 远程检查常态化:指南总结了近年来远程检查的实操经验,授权检查员根据具体情况评估是否通过远程检查来获取PV体系运行状态。当关键药物警戒设施或核心岗位位于欧盟境外时,远程检查将成为重要的监管工具。
· 明确预批准检查:新增独立章节规范预批准GVP检查,授权官方在药品获批前进入现场,核实申请人在申报卷宗中所描述的药物警戒体系是否真实搭建并具备实际运行能力。
欧洲监管机构打通了对药物警戒分包商的检查屏障,这对依赖第三方CRO或药物警戒外包服务商的出海药企提出了更高要求。药企不能“只包不管”,须对受托方的药物警戒体系质量开展持续审计与监督;同时需提前做好预批准GVP检查的迎检准备。
图:EMA更新GVP检查指南强化分包商与境外远程检查
https://www.ema.europa.eu/en/documents/scientific-guideline/guideline-good-pharmacovigilance-practices-module-iii-pharmacovigilance-inspections-rev-2_en.pdf
2. 单剂量条码15年路线图:GS1 DataMatrix标准确立,赋码升级势在必行
欧洲制药工业协会(EFPIA)与欧洲医院药剂师协会(EAHP)联合发布了一份跨度长达15年的战略指南,计划将现有的药品包装防伪追溯码推进至单剂量级别。
该路线图为包装赋码与药品追溯设定了极其严格的技术标准与分步实施节点:
· 编码标准与格式:所有单剂量包装(包括安瓿、小针剂、泡罩及复方组合包装)必须采用 GS1 DataMatrix 二维条码。指南明确禁止偏离 GS1 标准,并统一采用 GTIN 作为唯一产品标识符。高级条码还需进一步包含批号(Batch/lot)及有效期(Expiry date)。
· 15年分步实施时间表:
新药:所有新批准上市的药品,必须在 5年内 全面支持高级条码。
已有药品:设立长达15年的过渡期,要求 10年内 至少50%的在售药品覆盖基础条码(仅含GTIN);15年内 达到80%的覆盖率。
· 应用场景与临床价值:单剂量条码旨在支持医院病房开展床旁扫码,消除给药错误,并支持自动将给药信息录入电子病历。双方评估认为,哪怕仅包含GTIN的基础条码,也能解决医院90%的核心需求,且包材版面调整更快捷。
单剂量条码化是欧洲药品追溯与用药安全的重大趋势。出口欧洲的制药企业在设计包材、水针安瓿、泡罩及包装线赋码设备时,需将GS1 DataMatrix单剂量赋码能力纳入中长期规划,避免未来因包材不合规而失去医院采购资格。
图:EFPIA与EAHP联合发布单剂量条码15年分步实施指南
https://www.efpia.eu/media/hwklrzxm/single-unit-coding-joint-eahp-efpia-guidance.pdf
行业动态:从ICH Q9(R1)质量风险管理到无菌操作疲劳控制
1. ISPE发布QRM质量风险管理指南:践行ICH Q9(R1),破除工具化“走过场”与供应中断隐患
国际制药工程协会ISPE发布《ISPE指南:质量风险管理》,并于近日对其进行了专题报道。该指南旨在将ICH Q9(R1)的抽象原则转化为落地实操手册。
指南直击制药企业在风险管理实践中的诸多误区与痛点:
· 拒绝“走过场”与工具化依赖:指南强调QRM绝不是一次性的填写表格或应对检查的静态文件,而是一个贯穿研发、技术转移、商业化生产及上市后全生命周期的动态闭环过程。
· 大幅降低风险评估的主观性:要求企业通过引入结构化引导方法、合适的评估工具、专业引导员(Facilitators)以及知识管理,减少人为偏见与主观随意性。
· 匹配适度的形式化程度:企业应根据风险的高低、不确定性及复杂程度,灵活匹配不同形式化程度的QRM工具,避免“小题大做”或“大题化小”,提高决策质量与资源利用率。
· 纳入药品供应中断与断货风险:响应ICH Q9(R1)的更新核心,指南明确指出患者伤害不仅源于药品质量缺陷,更源于药品不可得与供应中断。企业必须将QRM提升至供应链韧性与企业战略层面。
检查员不再只看企业有没有风险评估报告,而是看报告是否主观、形式化程度是否匹配。药企可对照相关指南升级自身的PQS体系,把QRM真正贯穿到研发、变更与供应链管理中。
图:ISPE发布新版质量风险管理指南深度契合ICH Q9(R1)
https://ispe.org/news/smartbrief-covers-ispes-release-ispe-guide-quality-risk-management
2. PDA研究揭示无菌操作认知疲劳惊人数据:二次进房洁净服更换差错暴增65%,呼吁建立FR(A)MS体系
近日,美国注射剂协会PDA撰文指出,航空(早在1980年代)、医疗、石油天然气及铁路等高风险行业均已建立疲劳风险管理体系(FR(A)MS),而制药工业特别是无菌工艺领域至今仍未将操作人员的疲劳列为独立风险因子。
PDA文章通过科学文献复核与实地测试数据,揭示了疲劳对GMP合规的威胁:
· 生理与认知依据:1997年《Nature》发表的经典研究表明,连续清醒17至24小时造成的认知损伤,相当于血液酒精浓度(BAC)达到0.05%至0.10%(即达到酒驾或醉驾标准)。认知负荷理论指出,人的工作记忆仅能容纳约4个信息块;在无菌区连续执行高警觉、高重复性操作时,疲劳会挤爆工作记忆,导致“微失误”。
· 法规盲区剖析:文章梳理了 FDA(2004无菌指南)、欧盟GMP 附录1(2022)、澳洲 TGA(PIC/S Annex 1)、新加坡 HSA等七大法规体系。所有法规都要求对人员进行培训与评估,但无一字直接规定疲劳评估。然而,欧盟GMP附录 1 对洁净服验证(规定使用次数、单次穿戴上限、BFE测试及k值衰减模型)的做法,本质上就是对洁净服实施了“疲劳管理”,唯独忽略了洁净服里面的“人”。
· 洁净室现场实地测试数据:
研究人员在某A/B 级洁净室无菌灌装线上,对12名操作员在3个班次中的54次更衣事件进行了精神运动警觉性测试与更衣差错监控。
注意力断崖式下跌:在完成高精密的设备组装工作后,操作员退出灌装间进行第二次更衣进房时,测试显示其注意力下降(疲劳度上升)高达 110%!
二次更衣差错暴增65%:在监控的27天更衣事件中,首次进房更衣共发生20起差错(涵盖动作顺序、洁净服触碰及更衣用时),而组装设备部件后的二次进房更衣差错暴增至 33 起,差错率激增 65%!
· FR(A)MS 五维评分模型:文章呼吁制药行业建立疲劳风险评估与管理体系(FR(A)MS),从工作负荷与障碍、持续作业时间、重复性与认知负荷、洁净室环境(热负荷与PPE束缚)、恢复与休息等五个维度对无菌人员疲劳度进行量化评分。
无菌灌装线上的环境监测异常或偏差,过去往往被简单归咎于“人员操作不当”并一罚了之。PDA这篇文章用数据证明认知疲劳才导致差错的元凶之一。无菌制剂企业可重新审视班次安排与复杂工序后的休息复考机制,尝试引入疲劳风险管理。
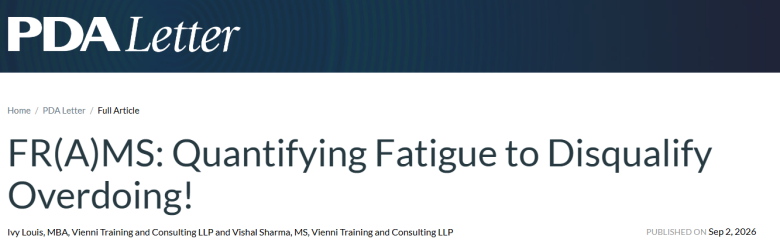
图:PDA发表实测数据揭示无菌操作认知疲劳致二次更衣差错率暴增65%
https://www.pda.org/pda-letter-portal/home/full-article/fr(a)ms-quantifying-fatigue-to-disqualify-overdoing!
声明:本文仅代表作者个人观点,不代表任何组织及本公众号立场,如有不当之处,敬请指正。如需转载,请注明作者及来源:蒲公英Biopharma。
系列文章推荐阅读:
特约撰稿人-李主任专栏
特约撰稿人-赵老师专栏
蒲公英《新药法条例89条逐条解读》系列文章
FDA警告信解读系列文章
生物制药行业年度总结类文章
新版药典解读系列文章