
 五度妙笔
 企业透视镜
 API商城

 数据库
FDA征求罕见病随机设计建议,拟优化审评标准以促进开发
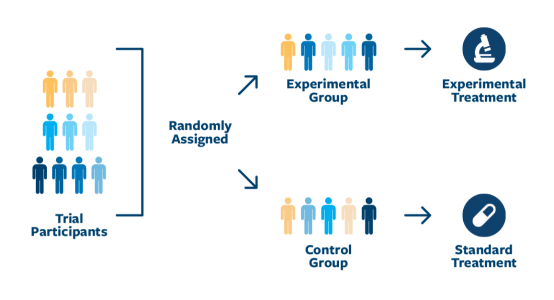
*题图仅做示意用
9月15日,为筹备定于 9 月 29 日举行的罕见病研讨会,FDA 发布信息征求(RFI)文件,就"罕见病临床研究设计的统计学考量"公开征求意见,寻求提升罕见病随机对照试验对患者与申办者吸引力的建议。
这一议题针对罕见病药物开发的核心难题:患者群体规模小,许多患者因疾病进展、治疗机会有限,不愿入组可能接受安慰剂的试验;假手术等对照手段也可能令患者痛苦,存在伦理问题。此外,在全部患者最终均接受试验药物的设计中,证明疗效同样困难,因为缺乏良好的对照。
FDA 今年 3 月曾要求 uniQure 治疗 Huntington 病的基因疗法 AMT-130 开展一项设假手术对照的双盲 III 期试验,此后又撤销该决定;AMT-130 的生物制品许可申请(BLA)已于 9 月 2 日提交。这一反复折射出监管机构在试验严谨性与患者可接受性之间的权衡。
FDA 在公告中写道:"每项临床研究设计决策都涉及效率与可靠性、可行性与严谨性之间的权衡。应对这一挑战既需要科学创新,也需要(相关各方)对上述权衡保持透明的共同承诺。"
FDA提出的四个问题原文如下:
我们应在多大程度上考虑调整罕见病试验中的标准成功指标(例如显著性阈值)?疾病严重程度、可行性约束及佐证证据的可获得性应如何影响这一决定?
什么因素能让随机设计在罕见病情境下对患者和申办者更具可接受性和可行性?强化对照组参与者的医疗照护、患者参与和创新性设计特征能在多大程度上回应患者及倡导群体的关切?示例包括:(a) 确保对照组参与者始终获得不低于其未参加研究时在临床实践中本应获得的标准治疗的照护;(b) 引入序贯分析,确保出现令人信服的疗效证据时尽早停止研究,或在结果有希望但尚不足以支撑可靠结论时继续研究。
罕见病终点选择需要在患者最重视的方面、统计学可行性与监管者可接受的获益证据之间取得平衡。罕见病学界与统计学界认为该领域最迫切的未满足需求在哪里?什么最能推动终点既对患者有意义、又令监管者信服?
哪些提高效率的策略能在罕见病研究中带来最可行、最有意义的增益?目前阻碍其更广泛采用的实际障碍是什么?
从中似乎可以读出,FDA 在征集意见建议的同时,其问题框架本身已经预设了立场:随机化仍是罕见病审评的证据基准,并非可被替代的对象。四组问题均不涉及 "随机对照是否必要",而是落脚于 "如何在保留随机对照的前提下降低其门槛"。FDA传递出信号是:针对罕见病,监管可以接受统计学方法上的定制化与灵活让步,但暂且不会在随机对照金标准上妥协。这也与CDE主任Mike Davis的近期言论相契合(见副文)。
识林®版权所有,未经许可不得转载
识林网址:www.shilinx.com


