五度妙笔
 企业透视镜
 API商城

 数据库
周末文摘 | 生物制品跨境分段生产风险分析与对策思考
引用本文
连家阁,朱梦雅,陈怡,黄淼,贾曈,谢金平*,邵蓉*.生物制品跨境分段生产风险分析与对策思考[J].中国食品药品监管,2026(8):50-57.
生物制品跨境分段生产风险分析与对策思考
Risk Analysis and Countermeasures for Cross-Border Segmented Production of Biological Products
连家阁
中国药科大学药品监管科学研究院
LIAN Jia-ge
Institute of Drug Regulatory Science, China Pharmaceutical University
朱梦雅
中国药科大学药品监管科学研究院
ZHU Meng-ya
Institute of Drug Regulatory Science, China Pharmaceutical University
陈怡
中国药科大学药品监管科学研究院
CHEN Yi
Institute of Drug Regulatory Science, China Pharmaceutical University
黄淼
中国药科大学药品监管科学研究院
HUANG Miao
Institute of Drug Regulatory Science, China Pharmaceutical University
贾曈
中国药科大学药品监管科学研究院
JIA Tong
Institute of Drug Regulatory Science, China Pharmaceutical University
谢金平*
中国药科大学药品监管科学研究院
XIE Jin-ping*
Institute of Drug Regulatory Science, China Pharmaceutical University
邵蓉*
中国药科大学药品监管科学研究院
SHAO Rong*
Institute of Drug Regulatory Science, China Pharmaceutical University
摘 要 / Abstract
生物制品生产具有供应链长、产品工艺复杂等特征,在全球化背景下,生物制品原液和制剂的跨境分段生产已成为提高产品可及性和优化资源配置的重要模式。为推动生物医药产业高质量发展,2024 年国家药品监督管理局启动了生物制品分段生产试点工作,2026 年新修订的《中华人民共和国药品管理法实施条例》进一步从制度层面明确有条件放开药品委托分段生产。在此背景下,生物制品生产从传统单一场地向多场地分段生产转变,这对质量管理体系和药品监管体系提出了新的挑战。本文分析了生物制品跨境分段生产的质量风险与监管挑战,基于ICH《 Q9(R1):质量风险管理》框架,从基础风险、技术风险、药品上市许可持有人(MAH)履责风险和监管风险4 个维度构建风险评估框架,并提出针对性的风险防控措施。同时,从强化MAH 主体责任和药品监管部门监管责任两个方面提出相应的政策思考,助力生物制品分段生产的有序实施。
The production of biological products features extended supply chains and complex manufacturing processes. In the context of globalization, cross-border segmented production of bulk drug substances and finished drug products has emerged as an important model to enhance product accessibility and optimize resource allocation. To promote the high-quality development of the biopharmaceutical industry, the National Medical Products Administration (NMPA) launched a pilot program for segmented production of biological products in 2024, and the newly revised Regulations for the Implementation of the Drug Administration Law of the People's Republic of China in 2026 further clarified the conditional liberalization of drug segmented production at the institutional level. Against this background, the production of biological products has shifted from a traditional single-site model to a multi-site segmented production, posing new challenges to both the quality management system and the drug regulatory system. This study analyzes the quality risks and regulatory challenges of cross-border segmented production of biological products. Based on the ICH Q9 (R1) quality risk management framework, a risk assessment framework was developed spanning four dimensions: fundamental risks, technical risks, marketing authorization holder (MAH) responsibility risks, and regulatory risks. Targeted risk prevention and control measures are proposed accordingly. Furthermore, corresponding policy recommendations are put forward from two aspects: strengthening the primary responsibility of MAHs and enhancing the regulatory responsibility of drug regulatory authorities, so as to facilitate the orderly implementation of segmented production of biological products.
关 键 词 / Key words
生物制品;分段生产;质量风险管理;监管策略;药品上市许可持有人
biological products; segmented production; quality risk management; regulatory strategy; marketing authorization holder
生物制品生产工艺复杂、技术壁垒高,在全球化布局下,分段生产已成为行业发展的重要趋势。生物制品分段生产是指将生物制品的生产工艺划分成多个阶段,通过委托生产或集团内协作方式,在多个生产场地或由多个生产企业分阶段完成生产,通常体现为原液生产和制剂生产的分段。根据生产场地的分布,可分为同省分段、跨省分段和跨境分段。
随着生物医药产业的全球化发展,生物制品跨境分段生产模式已在欧盟、美国、日本等发达经济体及巴西等新兴市场国家或地区得到广泛应用[1]。2019 年修订的《中华人民共和国药品管理法》[2](以下简称《药品管理法》)全面推行药品上市许可持有人(marketing authorization holder,MAH)制度,允许MAH委托生产。2024 年《生物制品分段生产试点工作方案》[3](以下简称《试点方案》)的发布,以及2026 年《中华人民共和国药品管理法实施条例》[4](以下简称《条例》)的正式施行,标志着药品委托分段生产已从政策探索走向制度化运行,为生物制品分段生产提供了制度保障[5]。
2025 年1 月,国务院办公厅发布了《关于全面深化药品医疗器械监管改革促进医药产业高质量发展的意见》,将“探索生物制品分段生产模式”纳入改革议程,并明确支持“符合条件的境外药品上市许可持有人在统一的药品质量管理体系下,以自建产能或者委托生产形式开展跨境分段生产”[6]。这一顶层设计表明,生物制品分段生产已非单纯的企业产能调配,而是落实药品监管改革、推动原研药品地产化以及我国生物医药产业深度融入全球产业链的必经之路[7]。2026 年4 月,国家药品监督管理局(以下简称国家药监局)发布《关于做好生物制品分段生产有关工作的通知》,就试点工作与《条例》的衔接、后续生物制品分段生产工作的推进予以明确[8],生物制品分段生产从试点探索逐步走向制度化、常态化。然而,跨省、跨境实施生物制品分段生产,对MAH质量主体责任落实及监管部门协同监管能力提出了更高要求。
本文聚焦于原液与制剂跨境分段生产的主要场景, 系统分析MAH 质量管理、跨境运输储存及监管协同等方面的风险要素。基于国际人用药品注册技术协调会(International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use,ICH) 《Q9(R1):质量风险管理》框架,从基础风险、技术风险、MAH 履责风险与监管风险4 个维度构建分析框架,并提出相应的风险防控措施与政策思考,以期为我国生物制品分段生产的常态化实施提供参考。
01
国内外生物制品分段生产监管现状
1.1 国外监管经验
美国、欧盟、日本、印度、巴西等国家和地区均允许生物制品分段生产,其监管原则主要体现为:一是对分段生产与完整工序生产实施统一监管标准;二是基于风险评估确定检查频次和方式;三是通过国际互认机制实现境外生产场地监管。
美国食品药品监督管理局(Food and Drug Administration,FDA)对药品上市前的生产现场检查采用风险导向原则,根据生产场地过往检查情况、其他监管机构信息(如国外监管机构检查历史及互认协议下的共享信息),决定实施书面或现场检查。上市后变更现场检查同样是基于风险决定是否进行。相较于单一生产场地检查,FDA 对分段生产的现场检查额外强调:质量协议的完整性与可执行性、合同生产商的现行药品生产质量管理规范(current good manufacturing practice,CGMP)合规责任、委托方对受托生产活动的质量监督与产品放行责任,以及多场地间的协调检查机制等。
欧盟生产场地的监管由欧洲药品管理局(European Medicines Agency,EMA) 基于风险制定检查计划,各成员国药品监管部门负责检查位于其境内的生产场地;欧盟外的生产场地,则由进口商所在成员国负责检查。若同一产品进口至多个成员国,由EMA 负责协调各成员国的监管行动。
在日本,日本药品及医疗器械综合机构(Pharmaceuticals and Medical Devices Agency,PMDA)统一负责对国外生产场地、生物制品生产场地以及新药生产场地的检查;地方机构(都道府县)负责对国内仿制药生产场地(不包括生物制品)以及位于日本境内、已经过复查且用于出口的生产场地进行检查。
巴西同样采用基于风险的监管模式,并由联邦政府协调州政府协作实施检查。
1.2 国内监管和实践情况
我国生物制品分段生产的监管经历了从严格限制到逐步放开的制度变迁。在MAH 制度全面实施前,法律法规虽允许药品委托生产,但明确规定生物制品不得委托生产,且委托生产范畴不包括部分工序的委托加工行为,因而实质上禁止了分段生产模式[9-12]。2019 年8 月修订的《药品管理法》全面实施MAH 制度,规定MAH可以委托生产,监管政策逐步松绑。2021 年1 月发布的《药品上市后变更管理办法(试行)》[13]表明,多点委托、多点生产被允许。2022 年7 月发布的《疫苗生产流通管理规定》[14] 明确,必要时委托生产多联多价疫苗可以分段委托原液生产或者制剂生产。2023 年10 月发布的《关于加强药品上市许可持有人委托生产监督管理工作的公告》[15] 对委托生产的各环节提出了明确的监管要求。
《试点方案》发布前,我国已有分段生产的实践雏形:如诺和诺德等企业的胰岛素产品通过原液进口实现“原液境外、制剂境内”生产[16] ;新冠疫苗亦采用核心工艺集中生产、多地分装的策略[17]。试点工作启动后,国家药监局相继出台《生物制品分段生产现场检查指南》[18]、《抗体偶联药物分段生产试点注册申报技术要求》[19]等配套文件。2026 年1 月修订的《条例》以行政法规形式明确可委托分段生产的情形;同年4 月发布的配套通知进一步明确了生产许可、技术审评、跨境监管等核心要求,标志着分段生产从试点走向常态化。
02
生物制品跨境分段生产风险分析和防控措施
2.1 跨境分段生产风险分析
在生物制品跨境分段生产过程中,质量风险防控是保障药品质量安全的核心要素。相较于国内传统生物制品原液和制剂在同一生产场地的模式,跨境分段生产在质量管理维度存在以下潜在风险:① MAH 质量管理体系对多个分段生产企业的覆盖程度以及对分段生产中变更及偏差影响的综合评估能力。②原液生产、跨境运输、接收、放行等环节可能存在的混淆与差错风险。③国家及省级监管部门在职责划分与监管协同方面可能存在的风险。这些风险既包含了MAH 制度下的原有风险,也涵盖跨境分段生产带来的新增风险。
本文依据ICH《Q9(R1):质量风险管理》[20], 将上述风险解构为基础风险、技术风险、MAH 履责风险、监管风险4 个维度。针对各维度细化的各项风险,分别从原有风险和新增风险2 个层面分析影响因素。
2.1.1 基础风险
生物制品跨境分段生产的基础风险是指企业属性风险和产品属性风险。前者是指跨境分段生产涉及的MAH、境内责任人及受托生产企业的管理能力、生产经验等特征;后者则是指跨境分段生产产品的上市情况和产品本身属性特征等。
在企业属性风险方面,原有风险主要体现为MAH 跨境或境内分段生产的管理经验的成熟度、境内责任人与MAH 的关系及其履责能力以及MAH 是否实际参与一段生产。新增风险则集中于受托企业的分段生产经验的成熟度及其分段生产场地合规检查的覆盖度。一般而言,MAH 经验越成熟、境内责任人关联越紧密、受托企业资质越完善,企业属性风险越低。
在产品属性风险方面,原有风险取决于产品是否为境外已上市品种或境内已上市品种。在境内外均未上市的品种风险等级最高,已在境内或境外上市的品种风险等级相应降低。新增风险则关注原液和制剂自身质量稳定性,如是否具有光敏感、温度敏感等不利于跨境长距离运输的特性。
2.1.2 技术风险
技术风险分为4 个环节,前期工作环节主要涉及原液、制剂的技术转移,主要风险为MAH 是否对原液或制剂有充分的技术转移管理能力;原液生产环节的主要风险在于原液生产厂是否有充分的原液生产管理能力;原液跨境运输环节的主要风险在于MAH是否有充分的管理原液转运能力;制剂生产环节的主要风险在于是否具有充分的制剂生产技术能力。
第一,技术转移管理能力方面的核心风险包括:①技术转移工艺验证的充分性。②质量控制(quality control,QC) 检验方法转移验证的充分性。③原液或制剂稳定性研究的充分性。④技术变更和偏差管理能力的完备性。⑤特性鉴定研究的充分性。根据国家药监局药品审评中心(Center for Drug Evaluation,CDE)发布的《已上市境外生产药品转移至境内生产的药品上市注册申请申报资料要求(治疗用生物制品)》和《已上市境外生产药品转移至境内生产的药品上市注册申请申报资料要求(预防用生物制品)》,药品境外转移至境内生产时需提供转移后代表性批次产品的特性鉴定研究资料,并与转移前产品进行可比性分析[21-22]。特性鉴定是对产品分子结构、生物学活性、纯度和杂质谱等内在质量属性的深度表征,研究深度远超常规批放行检验。在跨境分段生产场景下,原液与制剂被拆分至多场地生产,生产工艺、物料来源、储存运输条件等可能发生变更,对产品质量特性的潜在影响更为复杂。若特性鉴定研究不充分,将无法有效评估分段生产对产品质量的潜在影响,构成重大技术风险。同时,还应当充分评估产品开发期间的临床研究及上市后使用经验;对于涉及新型佐剂、佐剂系统或特殊递送系统的复杂制剂体系,以及与该产品其他生产模式存在差异或变更的情形,均应纳入风险评估范围,必要时开展桥接研究。
第二,原液生产管理能力方面的核心风险包括:① MAH 分段生产的管理经验是否达标,例如,是否有分段生产产品在药品检查合作计划(Pharmaceutical Inspection Co-operation Scheme,PIC/S) 成员市场上市、是否有有效的管理操作程序。②原液生产厂是否与MAH 为同一集团(若不是同一集团,MAH是否有专门的委托生产管理团队、是否签订了完善的委托生产质量协议)。③原液生产厂分段生产的经验。④原液生产厂及其分段生产的产品是否符合药品生产质量管理规范(good manufacturing practice,GMP)并通过监管部门的检查。
第三,原液跨境运输环节的主要风险在于MAH 管理原液转运的能力,这部分都是新增风险。可以考虑从以下3 个方面进行评判:① MAH 的跨境和跨洲的原液运输经验。② MAH 的冷链运输管理能力(包括是否已有多个全球供应的冷链成品、是否有完善的运输验证流程及相应的管理团队)。③ MAH 承担可能的损失的能力。
第四,制剂生产环节的主要风险在于是否具有充分的制剂生产技术能力。可以考虑从以下4 个方面进行评判:① MAH 的分段生产的管理经验。②制剂生产厂是否与MAH 为同一集团(若不是同一集团,是否有专门的委托生产管理团队、是否签订了完善的委托生产质量协议)。③制剂生产厂分段生产的经验。④制剂生产厂及其分段生产的产品是否符合GMP要求并通过监管部门的检查。
2.1.3 MAH 履责风险
根据《药品管理法》,MAH对药品全生命周期承担法律责任,跨境分段生产不改变其主体责任。MAH 履责风险方面,原有风险主要包括:MAH 质量管理体系有效程度,与受托企业的质量体系衔接顺畅度(含质量协议签订、现场审核、偏差调查及纠正预防),受托企业诚信意识与数据共享的充分性。新增风险主要包括:MAH 与境内责任人及多个受托方之间的职责划分的清晰度、信息沟通的高效性,以及MAH 综合评估跨场地变更与偏差的叠加影响的能力。
2.1.4 监管风险
分段生产场景下,各地区监管部门之间的沟通协调事项明显增加,监管风险主要源于:在原有风险方面,各地区监督检查标准的统一性、GMP 执行层面的差异性、监管信息传递的通畅性(如是否建立信息互通协议或合作机制)。在新增风险方面,监管部门跨境分段监管职责划分的清晰度(包括境外检查与属地监管的衔接)、监管资源的充足程度(如检查员数量与经验)。
2.2 风险防控措施
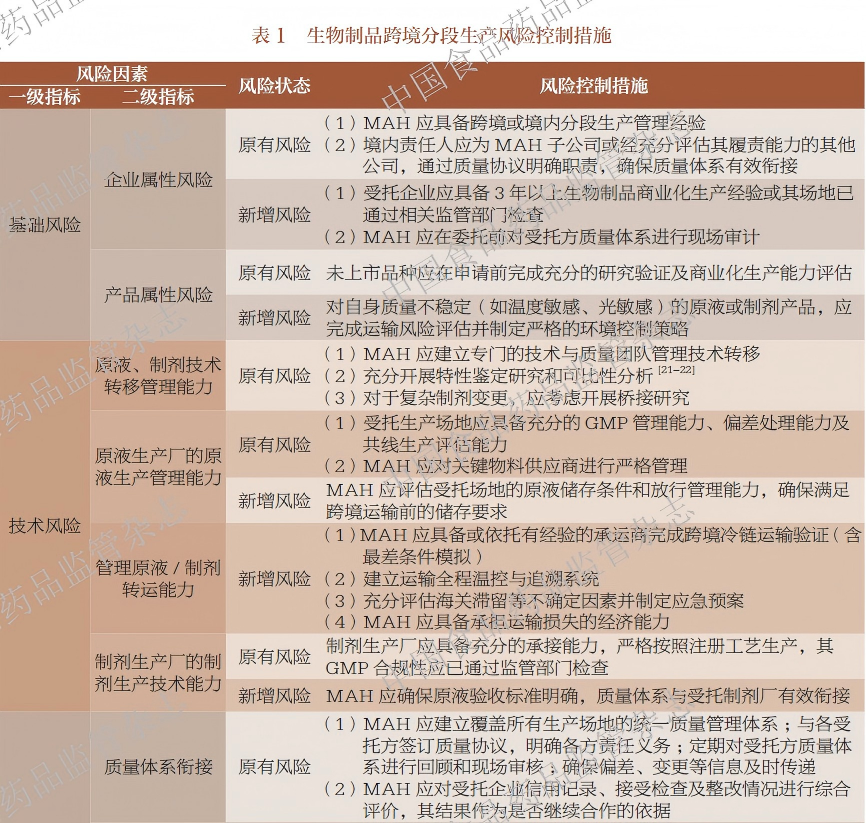
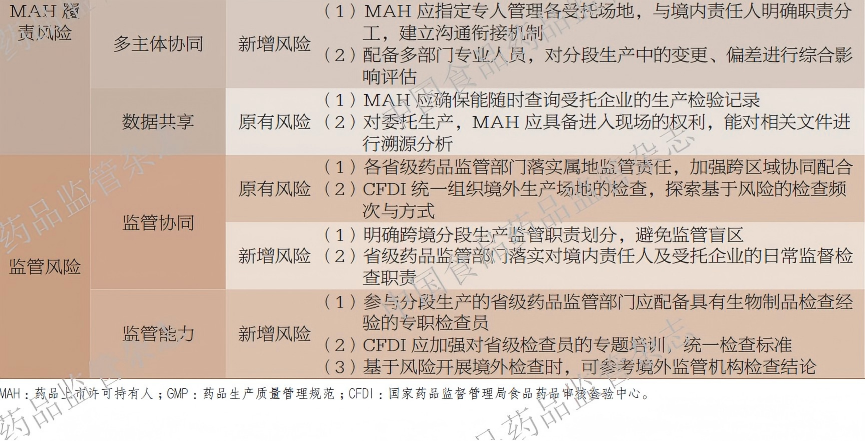
基于前述4 个维度的风险分析,本文以统一质量管理要求为核心,结合我国生物制品分段生产现行监管规定,针对不同类型风险实施差异化防控策略,详见表1[21-22]。
03
加强生物制品跨境分段生产管理的政策思考
虽然生物制品跨境分段生产使得生产过程被分割为多个环节并由不同生产主体承担,但MAH的主体责任不变,应当对产品的最终质量承担全部责任。在跨境分段生产模式下,MAH 的主体责任不仅不会因为涉及多个生产主体而减轻,反而因其特殊性,需要承担更为严格的管理责任,这就要求必须重点强化MAH 主体责任的落实机制。从监管角度来看,生物制品跨境分段生产工作的推进,给监管体系带来了新的挑战,需要通过明确职责划分、完善监管机制来加以解决。
3.1 强化MAH 落实主体责任
在跨境分段生产模式下,生产活动涉及多主体、跨地域及多环节协同运行,对MAH 质量管理体系的统一性、全面性与完善性均提出了更高的要求和更大的挑战。因此,MAH 必须建立覆盖药品生产全过程和全部生产场地的统一质量保证体系,该体系应当严格遵循《药品管理法》及相关法规要求,重点强化对原液生产、跨境运输、制剂生产等关键环节的衔接管理,建立全过程质量风险识别与控制机制。
(1)建立并完善全球化质量管理标准。MAH 需建立原液的全球化质量管理标准,实施多场地供应商动态审计制度,确保跨境生产场地原液质量标准的一致性。在质量协议管理方面,MAH 应与委托生产企业签订书面的质量协议,明确约定各环节(包括采购与验收、生产、检验、贮存、运输、放行、留样、稳定性考察、药物警戒等)质量责任划分、技术转移与工艺验证要求、偏差处理与变更管理流程等关键内容,并指定质量受权人等关键岗位人员。基于风险管理原则,同一质量管理体系下的同一集团内的母/子公司分段生产可豁免派驻人员要求,但必须确保质量管理体系的有效衔接。
(2)跨境运输与信息化管理。针对跨境运输的特殊性,MAH 必须依据产品特性完成包括容器性能、温度监控系统等要素在内的运输验证,并建立完整的运输记录与追溯系统。运输验证应当基于科学的风险评估方法,涵盖最差条件下的运输情景模拟。同时,应当构建符合监管要求的信息化平台,实现生产数据实时记录,确保从原料采购到最终产品的全流程信息可追溯,并为监管部门远程检查提供必要的技术支持。
(3)建立并完善全生命周期质量保证体系。MAH 还需建立完善的全生命周期质量保证体系,包含药物警戒系统、变更管理制度、年度报告制度、产品追溯制度和召回管理制度等核心要素。药物警戒系统应当具备对上市后药品不良反应的监测、识别、评估和控制能力;变更管理制度需要确保所有变更均经过充分评估和验证;年度报告制度要求定期向监管部门报告药品质量状况;产品追溯制度应当实现全供应链的可追溯性;召回管理制度需确保能够及时有效地执行产品召回程序。
(4)境外MAH 及其境内责任人要求。境外MAH 指定的境内责任人应当严格履行《境外药品上市许可持有人指定境内责任人管理暂行规定》[23] 的各项义务,包括配合监管检查、承担连带责任等。MAH 应当建立有效的境外生产场地联络机制,确保监管检查工作的顺利实施,切实保障跨境分段生产药品的质量安全。
3.2 强化药品监管部门监管责任
省级药品监管部门应当严格履行属地监管职责,督促跨境分段生产境外MAH、境内责任人全面落实产品质量安全主体责任,保障跨境分段生产药品安全、有效、质量可控。
(1)属地监管责任落实。省级药品监管部门应严格依照现行法律法规,强化对境内MAH 及生产企业的日常监管。重点监管内容包括:全过程质量管理体系的运行情况、药品追溯制度的实施、年度报告提交情况、上市后变更管理、药物警戒体系运行以及召回管理等。对境内生产企业,每年至少开展1 次全体系GMP 符合性检查,重点核查原液和辅料的检验与放行管理、原液稳定性考察、制剂出厂放行标准执行以及共线生产清洁验证等关键环节。所有检查发现的问题必须限期整改,违法违规行为应依法查处,并将相关情况记入安全信用档案。
(2)跨境检查协作。跨境分段生产涉及的境外生产企业,由国家药监局食品药品审核查验中心统一组织检查,省级药品监管部门应积极配合参与。检查重点包括生产工艺与注册标准的一致性、质量控制体系的有效性等。
(3)监管协同机制建设。建立跨区域监管协作机制,明确各级药品监管部门的职责划分,完善信息传递渠道。通过搭建监管信息共享平台、实施联合检查等方式,提高监管效率。同时加强国际监管合作,促进全球监管体系的协同发展与持续优化。
(4)监督抽检实施。制定年度抽检计划,对跨境分段生产品种实施重点抽检,每品种每年至少抽检1 批。对于抽检不合格的产品,应依法处理并开展风险评估,必要时采取责令召回等风险控制措施。
(5)药物警戒强化。将跨境分段生产品种在一定期限内纳入重点监测范围,加强其药物警戒工作,并对临床使用中存在的风险及时预警。
04
结 语
生物制品是当前创新药的重要发展方向[24],实施生物制品分段生产契合产业发展实际需求,对于推动我国生物医药产业高质量发展、助力我国生物医药产业与国际接轨具有重要意义。本文基于质量风险管理原则,对我国生物制品跨境分段生产质量管理风险点及防控措施进行了分析。无论是基础风险、技术风险、MAH 履责风险还是监管风险,均应更加关注因原液和制剂跨境分段生产而产生的新增风险管控。随着生物制品分段生产试点工作的推进,MAH 须持续强化落实主体责任,系统分析分段生产中的原有风险和新增风险,制定有针对性的风险管控举措;同时,监管部门须落实监管职责,创新监管手段和方式。
第一作者简介
连家阁,硕士研究生,中国药科大学药品监管科学研究院。专业方向:医药政策与法规
共同通讯作者简介
谢金平,博士,中国药科大学药品监管科学研究院,副教授。专业方向:医药政策与法规
邵蓉,博士,中国药科大学药品监管科学研究院,教授,博士生导师。专业方向:医药政策与法规
【参考文献】详见纸刊。


编辑:向丽
审核:赵燕宜