 五度妙笔
 企业透视镜
 API商城

 数据库
Nat Chem Biol:上海科技大学张璐等揭开结核病“王牌药物”的致命靶点
Pretomanid和delamanid是前体药物,其活性衍生物已被报道靶向decaprenylphosphoribose-2′-还原酶(即DprE2),而quabodepistat是decaprenylphosphoribose-2′-氧化酶(即DprE1)的非共价抑制剂。
这两种酶均参与结核分枝杆菌的细胞壁合成,但DprE1–DprE2差向异构酶复合物的机制及其被这些化合物抑制的方式仍不清楚。
2026年9月2日,上海科技大学张璐和英国伯明翰大学Gurdyal S. Besra共同通讯在
Nature Chemical Biology
在线发表题为
Mechanism of the M. tuberculosis DprE1–DprE2 epimerase complex and inhibition by anti-tubercular drugs
的研究论文。
该研究报道了结核分枝杆菌DprE1–DprE2复合物的冷冻电镜结构,该复合物分别与DprE1中的底物或quabodepistat结合,以及与DprE2中的活化pretomanid或delamanid结合。
DprE1–DprE2组装为一个膜相关的四聚体,由一个DprE2二聚体及其两侧各一个DprE1亚基组成。Pretomanid和delamanid均以NADH加合物形式结合于DprE2,并在一个从NADH结合位点延伸至底物结合位点的保守结合口袋内。
Quabodepistat以一种独特的模式结合于DprE1。作者的数据揭示了这些药物的作用方式,为合理设计新的衍生物以改善结核病治疗提供了依据。
结核病(TB)由结核分枝杆菌(Mtb)引起,是2022年全球由单一传染源导致死亡的第二大原因,仅次于冠状病毒-19。令人高度关注的是耐多药结核病(MDR-TB)和广泛耐药结核病(XDR-TB)的出现,这些持续威胁着当前抗结核治疗方案的有效性,并迫切要求引入新的抗结核药物。
双环硝基咪唑类药物代表了一类新型抗结核药物,包括pretomanid(PA-824,TB联盟)和delamanid(OPC-67683,大冢制药公司),两者在治疗MDR-TB和XDR-TB方面均显示出令人振奋的疗效。
Pretomanid于2019年获得美国食品药品监督管理局批准,作为与贝达喹啉和利奈唑胺联合的多药方案的一部分,而delamanid于2014年在欧洲和日本获得批准。这两种分子对活跃复制的Mtb和非复制(静止)Mtb均显示出强效的杀菌活性。
已确定pretomanid和delamanid均为前体药物,需要由独特的分枝杆菌硝基还原酶Ddn催化的F420依赖性还原活化机制。Ddn的还原酶活性依赖于其还原形式(F420H2)的F420,后者由葡萄糖-6-磷酸脱氢酶Fgd1产生。
这种特异性反应支持了pretomanid和delamanid对分枝杆菌的选择性毒性,因为人类硝基还原酶无法激活它们。另一种目前处于临床试验中的抗结核候选药物是quabodepistat(OPC-167832,大冢制药公司),一种新的咔唑衍生物,在与delamanid和贝达喹啉联合用于旨在缩短药物敏感性结核病治疗疗程的4个月方案中,在2b/c期研究中显示出有前景的活性。
除了对Mtb的强效杀菌活性外,quabodepistat还对非结核分枝杆菌(如脓肿分枝杆菌)显示出中等效力,并可能代表一种用于病原体特异性优化的先导化合物。
在厌氧条件下,pretomanid和delamanid通过前体药物激活过程中脱硝基代谢物形成产生的细胞内活性氮物质来杀灭非复制型Mtb。而在有氧条件下,它们通过干扰细菌细胞壁和蛋白质合成来杀灭复制型Mtb。
作者近期的研究表明,decaprenylphosphoryl-2-keto-β-D-erythro-pentose还原酶(DprE2)是pretomanid和delamanid在其活化形式下的分子靶点。而quabodepistat则抑制decaprenylphosphoryl-β-D-ribose 2′-氧化酶(DprE1)。
DprE1是一种FAD依赖性氧化酶,而DprE2可使用NADH或烟酰胺腺嘌呤二核苷酸磷酸(NADPH)作为其还原酶活性的辅因子。DprE1和DprE2均是参与decaprenyl-phospho-ribose(DPR)向decaprenyl-phospho-arabinose(DPA)两步差向异构化过程的必需酶。DPA是参与Mtb细胞壁阿拉伯聚糖合成(包括阿拉伯半乳聚糖和脂阿拉伯甘露聚糖)的关键阿拉伯糖供体。
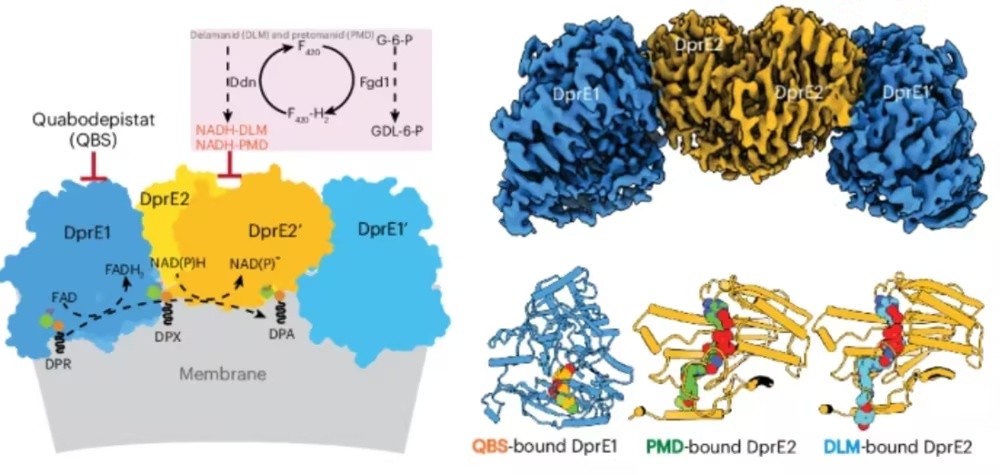
图1.全文总结图(摘自
Nature Chemical Biology
)
尽管是pretomanid和delamanid的靶点,并在抗结核药物发现中发挥关键作用,但目前尚无DprE2酶的结构信息。此外,尽管付出了大量努力,pretomanid和delamanid的活性代谢物形式仍有待明确界定。另一方面,先前研究已将DprE1表征为高优先级药物靶点,这推动了共价(即苯并噻嗪酮类)和非共价(即TCA1、Ty38c及其衍生物)DprE1抑制剂的开发和结构验证。
然而,在这些研究中,DprE1被作为可溶性蛋白靶点单独处理。在此,作者将Mtb DprE1–DprE2表征为一个膜相关的差向异构酶复合物,并分别确定了与代谢活化的pretomanid和delamanid结合的DprE1–DprE2复合物的冷冻电子显微镜(cryo-EM)结构。
连同底物和quabodepistat结合的结构,作者的研究为DprE1–DprE2差向异构酶复合物——这些抗结核药物的双重靶点——提供了关键的分子见解,并为理解抗结核药物和候选药物对DprE1–DprE2的抑制机制建立了蓝图。
参考消息:https://www.nature.com/articles/s41589-026-02317-8


