
 五度妙笔
 企业透视镜
 API商城

 数据库
Cell子刊:给“乙酰基开关”涂上乳酸,赣南医科大学钟佳宁/陆辉强发现糖尿病视网膜病变的表观遗传钥匙
糖尿病并发症由高血糖引发的代谢重编程与异常血管生成转录程序共同驱动。近期研究指出乳酸蓄积与蛋白乳酸化是关键调控因子,但二者在糖尿病视网膜病变中的内在作用机制尚不明确。
2026年9月2日,赣南医科大学钟佳宁、陆辉强共同通讯在
Cell Reports(IF=7.7)
在线发表题为
HDAC1 lactylation drives diabetic retinopathy by orchestrating a pro-angiogenic epigenetic program
的研究论文。本研究证实,高血糖可诱发氨酰-tRNA合成酶1(AARS1)介导组蛋白去乙酰化酶1(HDAC1)第412位赖氨酸发生乳酸化修饰。
该修饰会将HDAC1滞留于细胞质内,阻碍其入核,并阻断H3K56位点的去乙酰化过程;随之升高的H3K56ac可激活促血管生成基因血管内皮生长因子A(VEGFA)的转录。
破坏HDAC1第412位赖氨酸乳酸化修饰会阻碍斑马鱼血管形态发生,并造成胚胎致死;而Hdac1-K412A敲入小鼠在链脲佐菌素(STZ)诱导糖尿病模型中可抵御病理性视网膜血管新生。药物层面,小分子依昔苯酮可抑制HDAC1乳酸化,既能抑制糖尿病小鼠体内异常血管生成,也可阻碍鸡胚血管发育。
本研究证实HDAC1乳酸化是关键的代谢-表观遗传转换开关,同时也是极具潜力的治疗靶点。
糖尿病视网膜病变(DR)是糖尿病典型微血管并发症,也是全球视力损伤的主要诱因,由高血糖介导的代谢重编程驱动。异常血管新生是DR进展的核心病理特征;葡萄糖稳态失衡通过复杂的代谢-表观遗传交叉调控,加剧微血管功能障碍。
尽管DR完整发病机制尚未阐明,现有研究证据表明,高血糖可通过促血管生成基因异常转录激活,诱发视网膜血管功能损伤。因此,药物抑制VEGF信号通路仍是DR临床主流治疗手段。
表观遗传调控指不改变DNA原始序列、可稳定遗传的基因表达修饰。乳酸除作为糖酵解终产物外,现已被证实是调控胞内微环境的关键信号分子。赖氨酸乳酸化(Kla)是一类由乳酸介导的蛋白翻译后修饰,近年被认定为全新表观遗传调控机制。但可逆乳酸化修饰如何通过表观遗传调控DR发病进程,目前尚不明确。
组蛋白去乙酰化酶1(HDAC1)是核心染色质重塑酶,在胚胎发育、血管生成过程中发挥关键作用。研究证实,HDAC1缺失会因脑、心脏发育缺陷引发胚胎致死。HDAC1常与HDAC2形成复合物,共同调控转录程序。
在内皮细胞中,HDAC1以抑制细胞增殖为主要功能。但HDAC1的调控功能具有环境依赖性;特定血流条件下,人脐静脉内皮细胞(HUVECs)内HDAC1发生磷酸化并转运出核,会上调基质金属蛋白酶14(MMP14),进而促进血管生成。
细胞核内HDAC1可调控H3K9ac、H3K27ac等组蛋白乙酰化修饰,改变染色质构象并调控基因表达。上述研究提示,糖代谢可经由HDAC1介导的表观遗传通路调控血管生成,为糖尿病血管并发症提供潜在干预靶点。
但高血糖诱导的乳酸化修饰是否调控HDAC1功能,以及该过程如何在DR中促进组蛋白乙酰化依赖型基因激活,仍未见报道。
图形摘要(摘自
Cell Reports
)
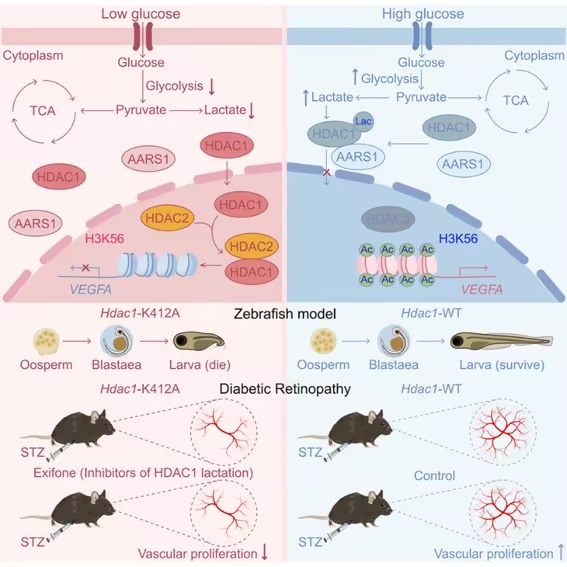
本研究通过乳酸化修饰组学图谱筛选,确定HDAC1为核心乳酸化修饰靶点。研究证实高血糖诱导AARS1介导HDAC1第412位赖氨酸(K412)发生乳酸化修饰,该位点与HDAC1入核过程密切相关;修饰后的HDAC1滞留于细胞质,升高H3K56乙酰化水平,最终促使血管内皮细胞内VEGFA转录激活。
本研究进一步证实,HDAC1K412乳酸化修饰受胞质AARS1与细胞核HDAC2竞争性调控。HDAC1-K412A敲入小鼠通过基因层面阻断该乳酸化修饰,可减轻链脲佐菌素诱导糖尿病模型小鼠的病理性视网膜血管新生。小分子药物依昔苯酮可药物性抑制HDAC1乳酸化,缓解糖尿病视网膜血管病变,同时抑制鸡胚发育性血管生成。
综上,本研究揭示一条调控病理性血管新生的代谢-表观遗传通路,证实HDAC1乳酸化可作为糖尿病血管并发症的治疗靶点。
参考消息:https://www.cell.com/cancer-cell/fulltext/S1535-6108(26)00175-3


