五度妙笔
 企业透视镜
 API商城

 数据库
蒲公英国际|药事法规一周新闻(09.14-09.20)

FDA启动一期临床快速审批试点与"美国优先"红线, 欧盟重塑审评架构与API监管大动作
· FDA抛出新药临床试验快速申请试点与PDUFA VIII“美国优先”算盘:推出新药临床试验快速申请试点项目,以分批滚动审评模式大幅压缩首次人体临床试验(FIH)启动周期;同时在第八版处方药使用者付费法案(PDUFA VIII)公开听证会上划定红线,凡申报资料包含美国本土一期临床数据即可享受申请费减半优惠,并明确将CMC质量列为硬性指标。
· 欧盟启动20年来最大规模药品立法改革:欧洲药品管理局(EMA)拟将审评委员会由6个精简至2个,常规科学评估压缩至180天,并首创针对多重耐药菌的“数据保护凭证”。
· 无菌保障漏洞严查与全球API检查战略转向:FDA针对博士伦限制进入屏障系统(RABS)缺陷与印度API大厂数据造假重拳出击,直接实施进口禁令;EMA最新报告显示全球API联合检查数量骤降50%,监管模式全面向“检查信任依赖机制”倾斜。
美国:监管革新加速与GMP合规严打双轨并行
1. FDA抛出试点:一期临床申报滚动审查,缩短上市跑道
FDA于9月15日正式宣布启动新药临床试验快速申请试点项目。该项目作为美国卫生与公众服务部与FDA于6月联合推出的Operation Trialblazer计划的核心组成部分,旨在彻底重构药物研发流程。根据规则,申请人须与符合资质的研究机构(QRI,如学术医疗中心或合同研究组织)结对联合递交一期临床试验申请。项目在Pre-IND阶段引入滚动审评机制,允许FDA分批接收并审阅申报资料,无需等待整套卷宗齐备即可开展审查。
这一举措源于美方对早期临床试验外流的直接焦虑。目前在美完成首次人体临床试验往往耗时长达两年,明显滞后于中国和澳大利亚。
蒲公英洞察:
对于赴美开展临床试验的国内出海药企,该试点虽能加速IND获批进程,但滚动递交模式对Pre-IND阶段的数据质量及与QRI的协同效率提出了极高要求,任何预试验缺陷都将在实时审评交互中彻底暴露。
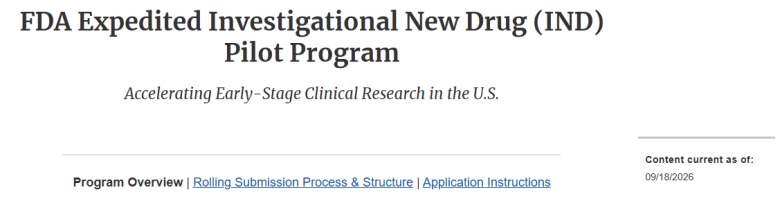
图:FDA启动试点项目,优化一期临床审查流程
https://www.fda.gov/industry/fda-actions-accelerate-and-modernize-early-and-late-stage-clinical-development/fda-expedited-investigational-new-drug-ind-pilot-program?utm_medium=email&utm_source=govdelivery
1. FDA抛出试点:一期临床申报滚动审查,缩短上市跑道
FDA于9月15日正式宣布启动新药临床试验快速申请试点项目。该项目作为美国卫生与公众服务部与FDA于6月联合推出的Operation Trialblazer计划的核心组成部分,旨在彻底重构药物研发流程。根据规则,申请人须与符合资质的研究机构(QRI,如学术医疗中心或合同研究组织)结对联合递交一期临床试验申请。项目在Pre-IND阶段引入滚动审评机制,允许FDA分批接收并审阅申报资料,无需等待整套卷宗齐备即可开展审查。
这一举措源于美方对早期临床试验外流的直接焦虑。目前在美完成首次人体临床试验往往耗时长达两年,明显滞后于中国和澳大利亚。
对于赴美开展临床试验的国内出海药企,该试点虽能加速IND获批进程,但滚动递交模式对Pre-IND阶段的数据质量及与QRI的协同效率提出了极高要求,任何预试验缺陷都将在实时审评交互中彻底暴露。
图:FDA启动试点项目,优化一期临床审查流程
https://www.fda.gov/industry/fda-actions-accelerate-and-modernize-early-and-late-stage-clinical-development/fda-expedited-investigational-new-drug-ind-pilot-program?utm_medium=email&utm_source=govdelivery
2. PDUFA VIII公听会亮出“美国优先”牌:赴美做Phase 1申请费减半,CMC质量成硬性红线
在9月16日召开的公开会议上,FDA官员与行业代表深入讨论了指导2028至2032财年药品与生物制品审评程序的PDUFA VIII(第八版处方药使用者付费法案)承诺信。FDA 副局长Grace Graham在开场致辞中明确指出,“美国优先”是现任政府的核心施政方针与指导原则。
为将早期研发活动锁定在本土,PDUFA VIII 承诺信拟定了一项重大规费减免政策:申报资料若包含至少一项在美国本土开展的一期临床试验数据,其上市许可申请费直接减免50%。与此同时,Graham对化学、制造与控制(CMC)质量提出了严厉警示。她明确强调,绝不容许CMC成为“滞后指标”;临床疗效确切却因生产质量缺陷阻碍批准,对监管机构和申办方均不可接受,产品上市后的商业化生产必须能完全重现临床试验所确证的疗效。本次公众征求意见将于2026年10月16日截止,法案计划于明年1月正式呈交美国国会。
这要求国内出海药企在管线规划初期即将美国本土临床布局与高标准CMC验证同步推进,单纯依赖中国临床试验数据直接申报美国上市的合规窗口正快速收紧。
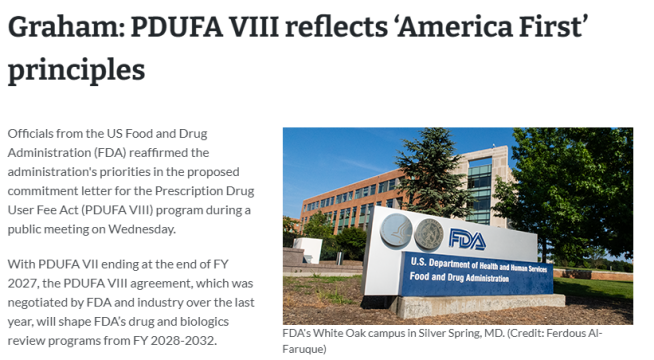
图:FDA在PDUFA VIII公听会上阐述“美国优先”政策与CMC质量审查要点
https://www.raps.org/resource/graham-pdufa-viii-reflects-america-first-principles.html
3. FDA连发警告信:博士伦RABS设计缺陷遭查,印度API大厂数据造假被封杀
近期,FDA集中下发多封严重警告信,直指眼科跨国药企、海外原料药供应商的系统性合规缺陷:
· 博士伦Tampa 工厂检出无菌生产严重隐患:FDA于9月4日向其下发警告信,指出其限制进入屏障系统(RABS)存在重大设计及人机工程缺陷,无法形成有效的无菌物理屏障。2023至2025年间,该工厂在ISO 5级无菌核心区内多次检出粘质沙雷氏菌、平滑斯坦尼斯单胞菌等超标水生革兰氏阴性杆菌,但企业未采取有效的纠正与预防措施(CAPA)。现场检查还发现灌装操作人员手臂直接横越暴露瓶口、无菌物料未经消毒等严重违规操作,暴露出药品质量体系已出现系统性失效。
· 印度原料药生产商Shoolin Pharma数据造假触发进口预警:FDA罕见地在警告信中随附检查现场取证照片,曝光其生产区域墙壁严重霉变、设备严重锈蚀,甚至有操作人员着露趾凉鞋在暴露物料的生产设备旁违规作业。更为严重的是其实验室数据可靠性彻底崩溃——面对检查员调阅图谱、原始记录本及分析原始数据的要求,该企业无法出具任何证明真实开展过质量检验的客观证据。目前该企业已全部召回出口美国的原料药,FDA已对其正式实施进口预警禁令。
无论是海外受托加工企业还是临床合同研究组织,FDA现场检查已延伸至环境监测菌株的基因溯源及涂改痕迹甄别,供应商质量审计绝不可流于形式。
图:FDA对博士伦发出警告信
https://www.fda.gov/inspections-compliance-enforcement-and-criminal-investigations/warning-letters/bausch-lomb-inc-732398-09042026
欧盟:药品立法重磅改革
1. 欧盟或迎来20年来最大药品法案改革:委员会6缩为2,常规审评砍至180天,首创耐药菌“数据保护凭证”
在RAPS专题论坛上,欧盟委员会与EMA官员详细披露了欧盟药品法规架构的颠覆性重构方案,将其定性为欧盟近20年来最具深远影响的药品政策改革。
欧盟委员会卫生和食品安全总司政策官员Antonios Rodiadis指出,新法规针对欧盟境内药品审评周期冗长(平均耗时430天)以及成员国间药品可及性严重分化两大行业痛点进行了系统性优化:
· 大幅精简审评委员会架构:EMA 将原有的6个专业委员会裁并整合为2个——人用药品委员会(CHMP)统一负责所有人用药品上市许可审评,药物警戒风险评估委员会(PRAC)专责全周期药物警戒与安全性监测。以往涉及先进治疗药物的罕见病儿童用药须历经5个委员会冗长审查,改革后流程将全面简化。
· 显著压缩法定审评时限:彻底废除导致严重行政积压的上市许可再注册制度;将常规科学评估时限由210天压缩至180天,加速审评程序进一步缩短至150天。仅削减行政程序环节一项,每年预计即可为监管机构与制药工业降低3亿欧元的合规运营成本。
· 首创耐药菌“数据保护凭证”机制:为推动针对多重耐药病原体新型抗菌药物的研发破局,欧盟建立了创新性激励制度:新药研发成功者可获赠额外延长1年的药品数据保护期凭证,该凭证允许依法在资本市场上向其他药企转让兑现。
欧盟审评审批提速与转让凭证制度为创新药、尤其是抗感染研发管线开辟了全新的商业回报路径,出海药企须重新审视并确立欧洲市场的战略优先级。
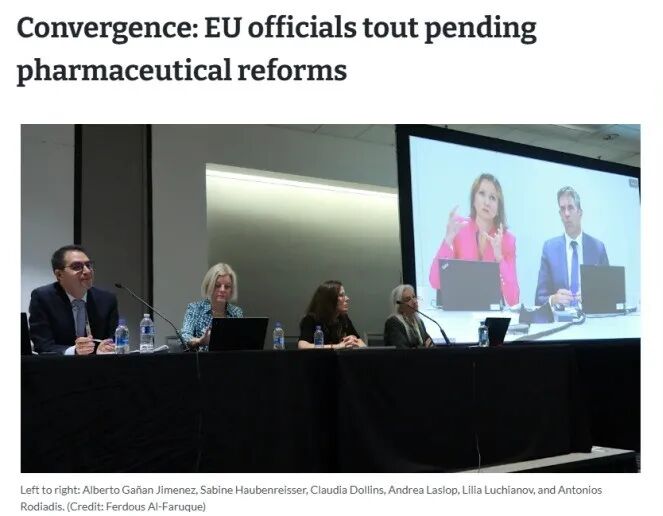
图:欧盟委员会官员解读欧盟药品立法改革要点
https://www.raps.org/resource/convergence-eu-officials-tout-pending-pharmaceutical-reforms.html
2. EMA发布全球API检查报告(2017-2024):联合检查锐减50%,监管机构全面转向“信任依赖”模式
EMA于9月14日发布国际原料药检查合作项目2017至2024年度全球总结报告。该协同框架涵盖EMA、FDA、WHO以及英国、日本、加拿大、澳大利亚、巴西等13个国家和地区的药品监管机构,旨在协同统筹对全球原料药供应链(尤其是印度和中国生产基地)的GMP监管审计资源。
报告数据显示出全球监管合作范式的深刻转型:
· 多国联合检查数量显著收缩:在2017至2024年监测周期内,13家监管机构仅协同实施了27次联合检查(覆盖25个原料药生产场地),仅占存在监管重合利益场地的4.2%;相较于上一周期的47次联合检查(占比 10%),联合实地核查频次大幅缩减达50%。
· 全面确立监管互信依赖机制:EMA指出,实地联合检查频次的下调绝非监管降级,而是标志着监管机构间检查信息互通与合规互认机制(Reliance)的高效确立。各机构在针对107个生产基地的准入评估中,直接采信了其他互认成员国出具的GMP检查报告或符合性证明,占比达 17%。
全球主要监管机构正逐步压减重复性的现场飞检,全面转向基于书面检查报告的审评互认机制;原料药出口企业须确保首次接受权威监管机构(如FDA或EMA)现场检查时实现高质量合规过关,该检查记录可能决定后续其他多国监管准入许可的审批效率。
图:EMA发布的国际API检查项目(2017-2024)总结报告
https://www.ema.europa.eu/en/documents/report/report-international-active-pharmaceutical-ingredient-inspection-programme-2017-2024_en.pdf
国际协调:ICH更新心肌毒性Q&A
人用药品技术要求国际协调理事会 (ICH)于 9 月 18 日正式发布综合修订后的《ICH E14/S7B 问答集(R1)》,正式废止 2022 年旧版文件。
作为 ICH E14(临床评价)与 ICH S7B(非临床评价)指导原则的核心支持文件,该问答集针对新药研发全流程中的潜在心脏电生理安全性风险确立了全球协调统一的评价基准。本次修订重点涵盖:心电图分析方法学标准化、临床试验方案设计的精细化控制、药物浓度-效应建模的规范化运用,以及体外和体内非临床试验的标准操作范式。该指导原则的颁布旨在彻底消除各成员国监管机构在评价 QT/QTc 间期延长及致心律失常风险时的技术尺度差异。
非临床安全性评价与临床药理团队应依循最新修订版问答集及时更新心肌毒性评价标准操作规程,尤其在药物浓度-效应建模与数据拟合实践中保持与国际公认监管要求紧密接轨。
图:ICH官方发布更新版E14/S7B Q&As (R1)指南补充文件
https://www.ich.org/news/revised-qas-ich-e14-and-ich-s7b-provide-updated-implementation-support
行业动态:ISPE风险基CQV转型与PDA揭示技术转移盲区
1. ISPE聚焦集成化风险基CQV落地:打破部门壁垒,把变革管理当作核心战役
国际制药工程协会(ISPE)刊发一项工程实证研究,深度剖析了生物制药企业在贯彻《ISPE调试与确认基准指南(第二版)》确立的基于科学与风险的集成化调试与确认(C&Q)路径时遭遇的组织阻力。
文章强调,集成化确认与验证的核心逻辑在于充分采信工程设计阶段的测试数据、供应商工厂验收测试(FAT)与现场验收测试(SAT)数据,以及良好工程规范(GEP)下的调试成果,将其直接转换为系统确认与验证的支持性证据,从而彻底杜绝投产前无意义的重复测试。但制约项目平稳落地的核心瓶颈往往并非工程技术本身,而是企业内部条块分割的部门墙:
· 权责清晰而非权属模糊:确认与验证项目团队常处于工程建设与质量合规的交叉地带,但绝不能导致管理权责不清。必须严格确立由工程部门负责调试交付、质量保证部门独立履行合规把关与放行审核的治理权责。
· 破除保守合规思维定势:确认与验证团队易固守于传统机械式的文件流转,对新型风险评估模式缺乏推行动力;工程团队则担忧过于严苛的质量文档标准会削弱现场施工进度与工程应变弹性。
· 高级管理层的坚定支持与资源保障:高级管理层必须在战略层面统一意志并推进变革——基于风险的集成化确认与验证能够显著缩短项目交付周期并降低建造成本,且完全契合现行 GMP 法规规范,已在全球监管检查中得到充分验证与接纳。
制药工程与验证管理部门应推动在工程早期测试阶段(如FAT/SAT)推行规范化质量记录,确保测试过程与数据满足质量及合规部门的放行采信标准,杜绝竣工阶段的非必要二次确认。

图:ISPE解读生物制药集成化风险基CQV流程实施挑战
https://ispe.org/pharmaceutical-engineering/ispeak/implementing-integrated-risk-based-commissioning-qualification
2. PDA揭示技术转移盲区:引入变异暴露比,把辅料供应商波动纳入风险评估
注射剂协会(PDA)刊发一篇技术警示文章,系统揭示了无菌制剂技术转移过程中长期存在的质量风险盲区。
传统的关键物料属性(CMA)风险评估常陷入“试验设计(DoE)认知陷阱”:研发技术团队往往基于单一供应商甚至单一批次的辅料原料构建精密的DoE响应面模型并固化工艺参数,导致商业化规模生产阶段频频遭遇批次放行失败。其根本症结在于DoE仅表征了“物料属性波动对关键质量属性(CQA)的影响灵敏度”,却完全忽视了“商业化进厂辅料批间真实质量波动范围”这一关键变量:
· 药典质量规格的宽泛容限:例如羟丙甲纤维素的法定药典标准允许其粘度在极宽范围内波动,导致不同合格供应商之间的物理指标差异显著。
· 供应商工艺异质性与物料时效衰减:各生产商合成纯化工艺路径各异,且部分功能性辅料的质量属性随贮存周期动态漂移(例如聚山梨酯中的过氧化物杂质水平随仓储周期及氧暴露显著攀升)。
为彻底消除此项盲区,文章创新性地构建了双轴评估矩阵(敏感性 × 暴露度),并确立了变异暴露比(VER)的定量计算公式。通过在技术转移技术卷宗中引入VER指标,企业能在制剂开发阶段倒逼研发团队采购处于质量限度极值范围的辅料进行配方耐受性考察,或通过质量协议直接锁定商业化辅料的内控内限标准。

蒲公英洞察:
制剂研发与技术转移团队在制定CMA控制策略时,切忌仅依赖研发小试狭窄区间的DoE数据做出定论,须前瞻性引入极值批次物料开展极限工艺耐受测试,或通过质量技术协议从严约定商业化供货技术标准。
图:PDA探讨技术转移中辅料供应商变异性与VER模型评估
https://www.pda.org/pda-letter-portal/home/full-article/tech-transfer-blind-spot
声明:本文仅代表作者个人观点,不代表任何组织及本公众号立场,如有不当之处,敬请指正。如需转载,请注明作者及来源:蒲公英Biopharma。
系列文章推荐阅读:
特约撰稿人-李主任专栏
特约撰稿人-赵老师专栏
蒲公英《新药法条例89条逐条解读》系列文章
FDA警告信解读系列文章
生物制药行业年度总结类文章
新版药典解读系列文章