
 五度妙笔
 企业透视镜
 API商城

 数据库
Cancer Res:马丁/廖书杰等揭示NF1缺失加速宫颈癌变机制
宫颈癌由持续HPV感染驱动的高级别鳞状上皮内病变进展而来。鉴定限制恶性转化的守门人可能揭示预防和治疗宫颈癌的策略。
2026年9月3日,华中科技大学同济医学院附属同济医院马丁院士、武汉大学中南医院廖书杰副教授和俄克拉荷马大学Min Li教授团队等在在
Cancer Research
在线发表题为
“Single-Cell Analysis Guides Organoid CRISPR Screening to Reveal NF1 as a Gatekeeper of Cervical Squamous Malignant Transformation”
的研究论文。该研究整合了单细胞转录组学、CRISPR-Cas9筛选和类器官建模来解析这一过程。患者样本的单细胞分析揭示了沿上皮分化路径的RAS和增殖程序的渐进性激活。在HPV阳性前肿瘤类器官中的定向CRISPR筛选将NF1鉴定为恶性转化的首要抑制因子。NF1缺失加速了类器官中的癌变,将5~10年的过程压缩为3~6个月,重现了基底细胞扩增、去分化和致瘤性。
机制上,NF1缺失增强了RAS-MAPK和PI3K-AKT信号,促进了增殖程序,并在AP-1/E2F基序处重塑了染色质可及性。相反,在癌症类器官中恢复NF1诱导了凋亡并抑制了恶性维持。AI引导的模型被用于设计一种最小的NF1模拟肽,该肽与RAS-GTP结合以抑制RAS信号,减少HPV16驱动的小鼠模型中的肿瘤负荷,并在无全身激活的情况下恢复局部
免疫
许可性。总之,这些发现将NF1确立为HPV相关上皮进化的关键约束因子,并提供了一个时间压缩的宫颈癌发生类器官模型,为通过NF1恢复进行治疗性RAS通路拦截提供了概念验证。
宫颈癌(CC)仍然是全球重大健康负担,尽管HPV疫苗接种和
筛查
广泛开展,每年仍导致超过340,000人死亡。高危型HPV(特别是HPV16和HPV18)的持续感染是宫颈癌发生的必要条件,但不足以导致恶性转化,因为大多数感染女性发展为低级别鳞状上皮内病变/高级别鳞状上皮内病变(LSIL/HSIL),这些病变保持稳定或消退,只有少数进展为浸润性癌。因此,决定癌前病变持续、进展或消除的分子决定因素尚未被完全定义。
从癌前病变到浸润性鳞状癌的逐步转变为早期上皮恶性定型提供了一个独特的人类模型。尽管在CC中发生了如磷脂酰肌醇-4,5-二磷酸3-激酶催化亚基α(PIK3CA)、磷酸酶和
张力
蛋白同源物(PTEN)和KRAS原癌基因GTP酶(KRAS)等复发性基因组改变,但这些事件本身不能解释癌前上皮变得不可逆恶性的关键转折点。此外,批量基因组分析无法解析该转变前动态细胞状态的重塑。单细胞研究已揭示了HPV驱动病变进展过程中的基底样扩增、鳞状分化程序的丧失以及新出现的免疫逃逸,但在癌前阶段限制恶性维持的分子守门人仍然很大程度上未知。
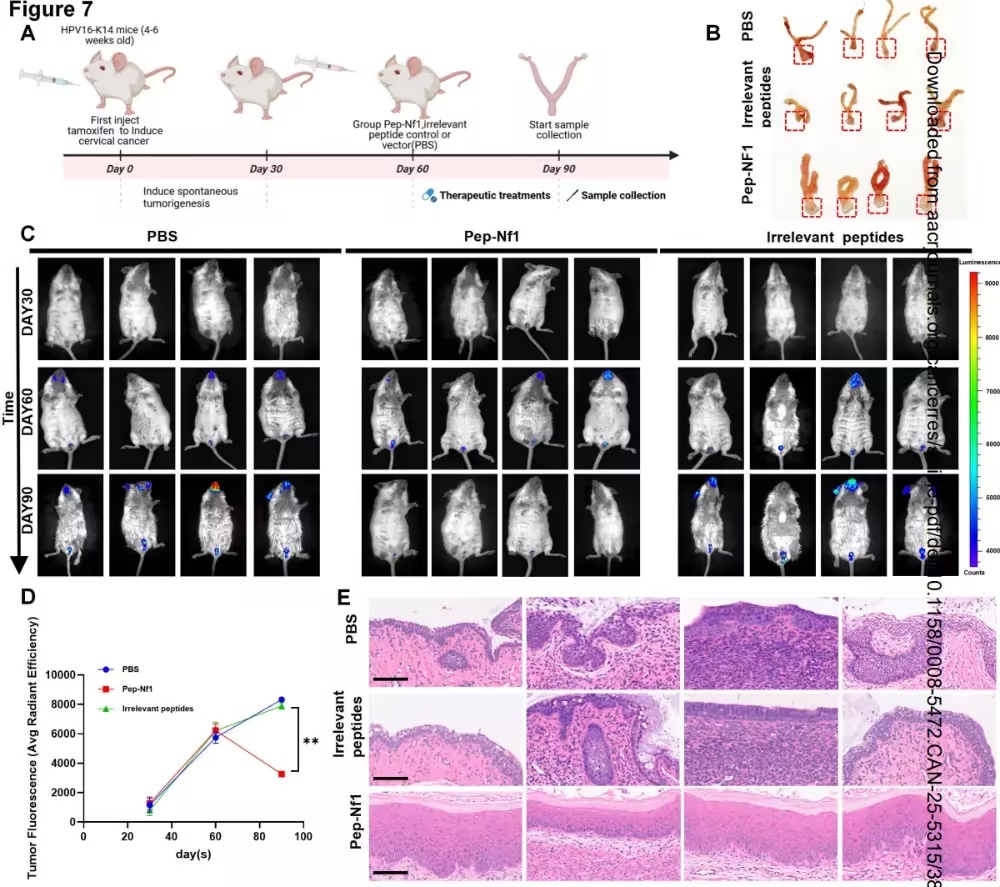
图1.Pep-NF1在HPV16-K14驱动的宫颈癌小鼠模型中的治疗评估及相关免疫反应(摘自
Cancer Research
)
一个主要障碍是缺乏能够忠实模拟宫颈癌前上皮的实验系统。虽然类器官技术能够对已建立的癌症进行功能性探究,但真正的癌前模型一直缺乏。在2024年,作者建立了首个患者来源的宫颈癌前和癌性类器官平台,重现了HSIL和宫颈鳞状癌的组织学、分子和分化特征,从而能够直接探究早期致癌事件和恶性持续的决定因素。
使用该系统,作者整合了单细胞转录组学、靶向CRISPR–Cas9筛选和多组学分析,以鉴定恶性维持的调控因子。这种方法揭示了神经纤维瘤蛋白1(NF1)作为HPV相关上皮
恶性肿瘤
的一个先前未被认识的抑制因子。NF1缺失通过激活RAS–丝裂原活化蛋白激酶信号通路(RAS-MAPK)和磷脂酰肌醇3-激酶–蛋白激酶B信号通路(PI3K-AKT)、染色质可及性重塑和以激活蛋白1(AP-1)为中心的转录程序来促进恶性持续。相比之下,NF1恢复触发了恶性细胞的凋亡消除并抑制了持续的肿瘤类生长,表明NF1作为恶性维持的屏障发挥作用,而非分化逆转的介质。
为克服恢复大肿瘤抑制蛋白的挑战,作者使用AlphaFold引导的结构建模设计了一种NF1-GAP模拟肽(Pep-NF1),以靶向RAS–GTP界面。Pep-NF1在人CC类器官和HPV16 E6/E7驱动的转基因小鼠模型中显示出抗肿瘤活性,减少了病变负荷。
总之,这些发现将NF1确立为HPV相关宫颈上皮进展过程中限制恶性维持的分子守门人,并为通过功能基因组学和结构指导的治疗设计实现CC早期拦截提供了一个转化框架。
参考消息:https://doi.org/10.1158/0008-5472.CAN-25-5315


