
 五度妙笔
 企业透视镜
 API商城

 数据库
Cancer Res:当"增强子"被截断:南方医科大学郭琳琅团队发现ETV6重排急性淋巴细胞白血病的激素耐药之谜
ETV6重排的急性淋巴细胞
白血病
(ALL)与成年人不良预后相关。先前,位于ETV6基因内区域的一个超级增强子(SE)(ETV6-SE)在一种罕见融合基因ETV6::ACSL6中被鉴定,但需要进一步工作来确定ETV6-SE是否广泛存在于ALL中以及ETV6重排如何影响该SE功能。
2026年7月29日,南方医科大学郭琳琅独立通讯在
Cancer Research
在线发表题为
“ETV6 Rearrangement Suppresses CDKN1B Transcription by Disrupting an Intragenic Super-Enhancer in Acute Lymphoblastic Leukemia”
的研究论文。该研究证明ETV6在ALL中通过ETV6-SE作为调控元件发挥作用,以CDKN1B作为关键靶点。
CRISPR干扰和敲除实验揭示了ETV6-SE内负责CDKN1B调控的核心增强子区域。ETV6重排破坏了ETV6-SE并损害了与CDKN1B位点的长程染色质相互作用,导致其下调,进而激活NF-κB通路并增加抗凋亡蛋白BCL-2/BCL-XL的表达。在患者来源异种移植(PDX)模型中,使用venetoclax或navitoclax对BCL-2/BCL-XL的药理学抑制在与地塞米松联合时显示出叠加效应。总体而言,这些发现将ETV6-SE–CDKN1B调控轴确立为一种促成ETV6重排ALL中治疗耐药的机制。
染色体重排在血液系统
恶性肿瘤
中频繁观察到,特别是在急性
淋巴细胞白血病
(ALL)中。ETV6是最常易位的基因之一,已知有超过30个融合伙伴。最常见的是ETV6::RUNX1,通常见于儿科患者,通常与良好预后相关。然而,成人ETV6重排——包括与PAX5、JAK2和ABL1的重排——通常与不良结局相关且缺乏
靶向治疗
。在作者的机构,ETV6重排成人ALL患者的2年总生存率(OS)为61.5%(95% CI:40-94.6%),低于非重排病例的84.5%(95% CI:73-98%),突显了理解ETV6重排的临床重要性。
易位可导致基因表达的反式或顺式调控破坏。大多数先前研究聚焦于融合蛋白的致癌效应,而ETV6的调控作用尚未被探索。在作者先前的工作中,作者在携带罕见ETV6::ACSL6融合的ALL患者中鉴定了ETV6内的一个超级增强子(ETV6-SE)。重排后,ETV6-SE易位至ACSL6,驱动邻近IL3的异常表达并诱导嗜酸性粒细胞增多。这些发现表明ETV6不仅在蛋白质水平参与,还涉及顺式调控失调。然而,ETV6-SE活性在ALL中是否普遍,以及ETV6重排ALL是否共享类似的致病机制,仍不清楚。
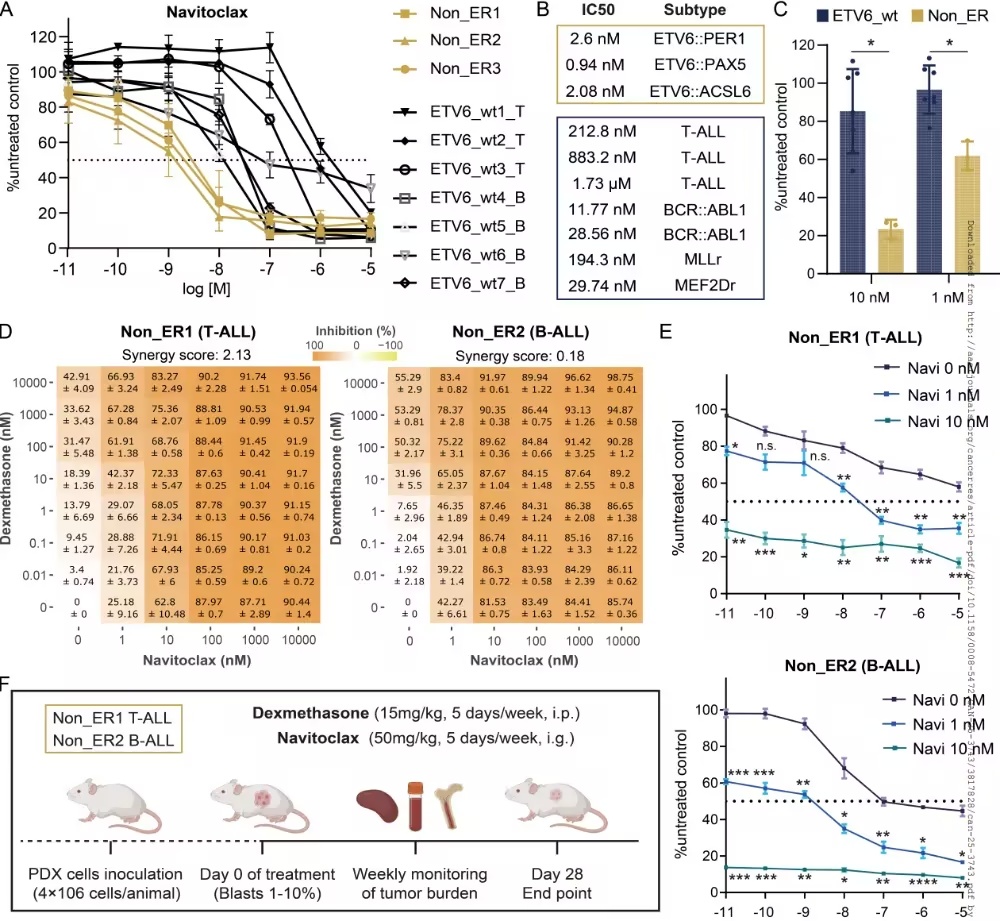
图1.PDX模型中联合抑制BCL2和BCL-XL可减轻肿瘤负荷(摘自
Cancer Research
)
增强子
功能障碍
已被认为是肿瘤发展的关键因素。涉及增强子的基因组改变——如增强子劫持或增强子释放(其中启动子缺失使增强子能够激活替代基因)——日益促成致癌信号传导。例如,ETV6-SE与ACSL6的融合通过“增强子劫持”异常激活下游基因。相反,增强子失调也可沉默肿瘤抑制基因。例如,PTEN调控增强子的缺失降低PTEN表达并促进T-ALL中的耐药。鉴于ETV6-SE区域在ALL中频繁重排——且此类重排常缩短ETV6-SE的长度——这些结构变化很可能损害其调控功能。这促使作者研究ETV6重排ALL中是否发生ETV6-SE靶基因的转录减弱。
在此,作者显示ETV6-SE在ALL中普遍存在,并可长距离调控CDKN1B。CDKN1B——一种在ALL中频繁失活的关键肿瘤抑制因子——已与不良临床结局相关,但其调控仍知之甚少。作者证明在ETV6重排ALL中,染色体断裂点破坏ETV6-SE,损害其与CDKN1B的调控相互作用并导致其表达降低。这代表了ALL中CDKN1B失调的一种新机制。此外,作者采用染色体构象捕获技术和表观遗传谱分析,首次在ETV6重排ALL中展示了“增强子破坏”现象。此外,作者使用dCas9-KRAB系统鉴定了ETV6-SE内的一个核心调控区域。最后,作者观察到在ETV6-SE破坏的细胞中,BCL-2/BCL-XL的抑制在患者来源异种移植(PDX)模型中与化疗显示出叠加效应,为该方法的进一步研究提供了依据。
参考消息:https://doi.org/10.1158/0008-5472.CAN-25-3743


