 五度妙笔
 企业透视镜
 API商城

 数据库
Adv Sci:丁秋蓉/江春平揭示高尿酸肾病促纤维化效应细胞
高尿酸血症是慢性肾脏病的核心诱因,但肾脏内部潜在发病机制尚不明确。
2026年9月9日,中国科学院上海营养与健康研究所丁秋蓉、南京大学江春平共同通讯在
Advanced Science(IF=14.1)
在线发表题为
The GPX3-VCAM1 Axis Gates Pro-Fibrotic Tubule Cell Fate in Hyperuricemic Nephropathy
的研究论文。
本研究构建一种基因编辑、多打击小鼠模型,可复刻人类患者持续性高尿酸血症、代谢紊乱及进行性肾纤维化病变。利用该模型,研究证实可溶性尿酸可激活肾脏NLRP3炎症小体,抑制该通路能够减轻肾损伤。单细胞核RNA测序结果鉴定出一类特征性促炎、促纤维化近端小管细胞亚群(ProfibPT),该细胞亚群高表达VCAM1,且此细胞表型在人类肾病样本中同样存在。
采用抗体直接中和VCAM1可缓解肾纤维化,验证了VCAM1的致病功能。机制层面,本研究发现谷胱甘肽过氧化物酶3(GPX3)是抑制前体细胞向ProfibPT细胞分化的核心调控因子。高尿酸状态下GPX3表达受抑,进而启动上述致病细胞分化过程;反之,膳食补硒可恢复GPX3活性,阻断ProfibPT细胞分化、抑制VCAM1介导的巨噬细胞黏附,并改善肾纤维化。
综上,本研究证实GPX3-VCAM1通路是高尿酸肾病的核心调控节点,同时证实膳食补硒是阻断肾纤维化的新型治疗策略。
高尿酸血症是一类高发代谢性疾病,同时也是痛风明确的危险因素。除关节相关病变外,越来越多临床与流行病学证据表明,血清尿酸升高独立于传统危险因素,与慢性肾脏病(CKD)的发生、进展密切相关。
该类病变被称为高尿酸肾病或尿酸盐肾病,特征为肾小管间质炎症、纤维化以及肾功能进行性减退。尽管二者关联明确,但无症状高尿酸血症是否会带来同等CKD 发病风险仍存在争议;同时,可溶性尿酸诱发肾损伤的确切肾脏内分子机制尚未完全阐明。这一研究空白阻碍了除降尿酸药物外靶向治疗手段的研发。
现有机制研究大多聚焦于关节内尿酸盐晶体激活 NLRP3 炎症小体,该过程是痛风病理生理的核心环节,可诱发急、慢性肾脏炎症。而可溶性尿酸的致病作用尚存较大争议。部分体外与体内研究提示可溶性尿酸同样能够激活NLRP3、Toll样受体4(TLR4)及其他炎症通路,其作用机制可能涉及诱导氧化应激、内皮功能紊乱或钠转运障碍,但完整确切的调控通路仍未阐明。
即便如此,晶体型与可溶性尿酸均会通过提升黄嘌呤氧化酶活性、激活烟酰胺腺嘌呤二核苷酸磷酸(NADPH)氧化酶、诱发线粒体功能障碍,加剧氧化应激,而氧化应激是介导肾脏损伤的核心致病介质。
肾脏近端小管是尿酸代谢与氧化应激损伤的主要靶部位,在各类 CKD 的发病进程中发挥关键作用。近年单细胞测序研究发现,急性肾损伤(AKI)后会出现特异性促纤维化近端小管细胞(PTC)亚群,驱动疾病向CKD 进展。
但针对高尿酸血症诱发纤维化这一典型慢性病变,调控病程进展的特异性PTC 异质性亚群尚未被研究。单细胞层面机制解析的缺失,成为阐明细胞特异性致病通路的重要阻碍。此外,构建可精准复刻人类高尿酸肾病特征、稳定可靠的临床前动物模型至关重要。
现有多数高尿酸血症造模手段往往无法产生与人类疾病相符的持续性肾脏病变,还会引入混杂全身性效应。人类高尿酸血症是遗传与环境共同作用的复杂疾病,因此亟需构建生理相关性强、性状稳定的动物模型,系统性解析慢性高尿酸血症特异性肾脏继发损伤。
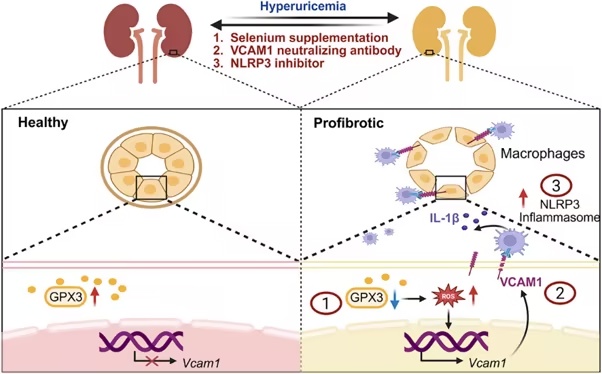
图形摘要(摘自
Advanced Science
)
本研究针对上述关键研究空白展开探究。首先,利用肝脏特异性 CRISPR-Cas9 敲除尿酸酶(Uox),联合适度饮食与次黄嘌呤刺激,构建并验证一种新型稳定高尿酸血症小鼠模型。依托该模型,研究证实肾脏NLRP3 炎症小体的致病作用,并验证抑制该靶点的治疗效果。
其次,采用单细胞核 RNA 测序解析肾脏细胞图谱,首次发现一类仅特异性出现在高尿酸损伤肾脏中的全新促纤维化近端小管细胞亚群(Profib PT),该细胞亚群保守表达标志物VCAM1。
本研究进一步追溯Profib PT 细胞的细胞起源,证实谷胱甘肽过氧化物酶 3(GPX3)是核心调控分子;氧化应激介导 GPX3 表达下调,会启动前体细胞向Profib PT 分化。最后,研究将该机制转化为全新治疗策略:膳食补硒可恢复 GPX3 活性,抑制Profib PT 细胞表型,有效缓解肾脏炎症与纤维化。
综上,本研究提供了经验证的高尿酸肾病实验动物模型,并揭示近端小管内 GPX3-VCAM1 通路是疾病核心调控节点,为该类治疗手段匮乏的肾脏疾病提供极具潜力的治疗靶点。
参考消息:https://doi.org/10.1002/advs.77676


