
 五度妙笔
 企业透视镜
 API商城

 数据库
Cell Death & Differ:华中科技大学王小川等团队揭示星形胶质LCN2-神经元24p3R病理对话,抑制自噬驱动SAE神经损伤
Lipocalin-2(LCN2)已被牵涉于脓毒症相关脑病(SAE)的发病机制中。作者先前的工作证明了在SAE期间海马区中星形胶质细胞来源的LCN2显著增加。值得注意的是,这种升高的表达与神经元丢失和认知损害强烈相关,尽管其潜在机制仍然难以捉摸。
2026年8月18日,华中科技大学王小川,Wei Zhu,Cuiping Guo和武汉市第三医院Yao Zhang共同通讯在
Cell Death & Differentiation
在线发表题为
Astrocytic LCN2 mediates pathological crosstalk with neurons to promote neuronal loss in sepsis-associated encephalopathy
的研究论文。
该研究证明SAE小鼠海马星形胶质细胞LCN2分泌增加结合神经元受体24p3R,从而诱导神经元损伤。值得注意的是,神经元24p3R的下调有效消除了LCN2的有害效应。
在C57小鼠的脂多糖(LPS)和盲肠结扎穿孔(CLP)诱导的脓毒症模型中,神经元24p3R敲低同样减轻了脓毒症诱导的突触功能障碍和认知缺陷。此外,脓毒症期间升高的脑LCN2水平与自噬受抑同时发生。机制研究表明LCN2-24p3R轴激活神经元mTOR–ULK1通路,导致自噬抑制。
重要的是,神经元mTOR活性的抑制恢复了自噬,并改善了由星形胶质细胞来源LCN2引起的线粒体损伤和神经元丢失。这些发现提示SAE的一种病因机制,该机制由星形胶质细胞LCN2分泌增加启动,作用于神经元24p3R以激活mTOR–ULK1通路,抑制自噬,并促进线粒体功能障碍和神经元丢失,最终驱动SAE进展。
本研究为SAE中星形胶质细胞-神经元通讯的分子机制提供了新见解,并确定了有效干预的潜在治疗靶点。
脓毒症相关脑病是全身性感染的一种常见且严重的并发症,并且在幸存者中极大地促成长期神经系统疾病。临床上,患者出现急性的意识和记忆障碍,而病理学研究一致表明神经元丢失和突触破坏是该疾病的关键基质。
然而,导致SAE中神经元易损性的细胞机制仍不清楚。近期研究强调了异常自噬在SAE中的重要致病作用。自噬是真核细胞中一种进化保守的过程,负责受损或多余细胞组分的溶酶体降解和回收。其特征是形成双层膜囊泡(自噬体),吞噬胞质货物并将其递送至溶酶体进行分解。
暴露于脓毒症条件会破坏这一关键过程。自噬失调损害细胞代谢,损害细胞活力,并可直接导致细胞死亡。然而,脓毒症破坏自噬从而导致神经元损伤和SAE的确切分子机制仍未被完全理解。
Lipocalin-2——脂质运载蛋白家族成员——作为响应神经炎症而上调的关键急性期蛋白发挥作用。在中枢神经系统(CNS)内,反应性星形胶质细胞在脑损伤后成为LCN2的主要来源。因此,LCN2不仅被认为是反应性星形胶质细胞增生的早期标志物,还被认为是一种重要的神经毒性介质。
此外,作者的初步研究发现,在脓毒症暴露下,星形胶质细胞表现出LCN2分泌增加。LCN2诱导神经元丢失并促进脓毒症相关的认知损害。鉴于其在介导神经毒性中的确立作用及其对包括代谢和死亡在内的细胞过程的广泛影响,LCN2作为可能将神经炎症与SAE中自噬功能障碍联系起来的候选分子具有令人信服的理由。
然而,星形胶质细胞来源的LCN2促成神经元损伤的确切分子机制,特别是关于自噬抑制的机制,尚未被完全定义。
24p3R作为LCN2的细胞膜受体,在多种细胞类型中广泛表达。它是一种I型跨膜蛋白,包含一个大的胞外结构域(结合配体LCN2)、一个跨膜区和一个胞内结构域。LCN2通过结合24p3R发挥其生物学功能。在神经系统疾病中,缺血性卒中后星形胶质细胞分泌大量LCN2,作用于神经元24p3R以触发铁死亡和凋亡,从而加剧脑损伤。在阿尔茨海默病(AD)等神经退行性疾病中,LCN2/24p3R通路加重神经炎症和神经元死亡。
在帕金森病(PD)中,该通路促进黑质多巴胺能神经元的铁死亡。因此,24p3R已成为极具吸引力的治疗靶点。然而,LCN2是否通过结合其受体24p3R在脓毒症相关脑病中介导其效应,在机制上仍不清楚。
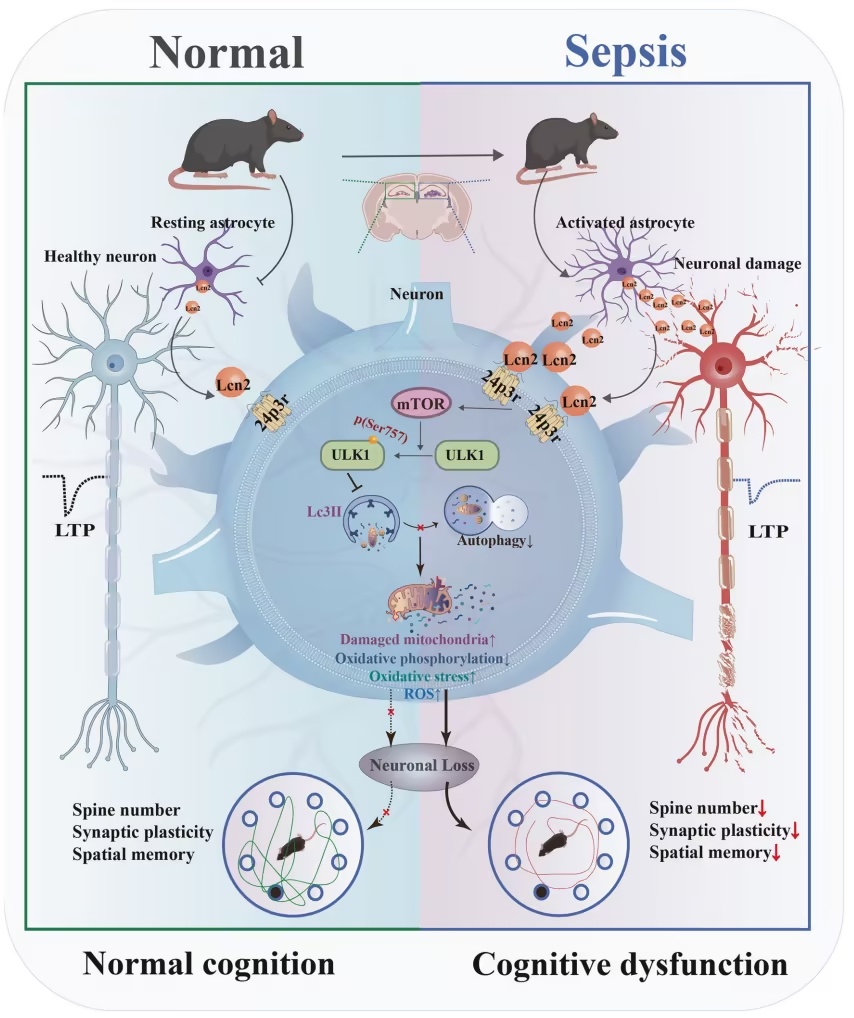
图1. 脓毒性脑中LCN2-24p3R信号介导星形细胞-神经元通讯的示意图(摘自
Cell Death & Differentiation
)
自噬——一种对细胞稳态至关重要的保守溶酶体降解途径——通过四个连续且严格调控的阶段展开:起始、吞噬泡的成核/延伸、自噬体成熟以及与溶酶体融合形成自噬溶酶体以进行货物降解。控制初始承诺步骤的核心是雷帕霉素机制靶标(mTOR),特别是mTOR复合物1(mTORC1)。
这种高度保守的丝氨酸/苏氨酸蛋白激酶充当主细胞传感器,整合来自营养物质、生长因子、能量状态和应激的信号。关键地,当在有利条件下被激活时,mTORC1作为自噬诱导的强效抑制因子发挥作用。它主要通过磷酸化Unc-51样自噬激活激酶1(ULK1)复合物的关键组分(特别是ULK1本身和ATG13)来施加这种抑制效应。
这种磷酸化事件直接使ULK1激酶复合物失活。由于ULK1复合物对于协调下游自噬相关(ATG)蛋白向吞噬泡组装位点的招募以及驱动特征性双层膜自噬体的形成是不可或缺的,因此mTORC1对其的抑制有效地在起始点阻断了自噬级联。因此,mTORC1激活代表了一种基本分子开关,抑制自噬起始,在资源丰富时优先考虑合成代谢过程。
在此,作者提出以下脓毒症相关脑病的致病机制。在脓毒症条件下,星形胶质细胞分泌的LCN2作用于神经元24p3R受体。这种LCN2-24p3R相互作用介导神经元内mTOR/ULK1信号轴的激活,导致自噬抑制。因此,这种级联导致神经元丢失、突触损伤、认知功能障碍,并最终发展为SAE。
本项目旨在明确确立LCN2-24p3R相互作用与自噬抑制之间的因果关系,阐明LCN2介导星形胶质细胞-神经元通讯并抑制自噬以诱导SAE的具体分子机制。作者的发现将为SAE发病机制提供新见解,并为其有效治疗干预确定有前景的新靶点。
参考消息:https://www.nature.com/articles/s41418-026-01849-9


