
 五度妙笔
 企业透视镜
 API商城

 数据库
定量化时代:国药监械管2026新版GMP检查指导原则深度解读
国家药监局于2026年9月15日以(国药监械管〔2026〕14号)发布了《医疗器械生产质量管理规范检查指导原则》(以下简称“2026年版指导原则”)。标志着我国医疗器械生产监管迈入定量化与精细化并重的新阶段。相较于以往侧重定性描述的检查模式,2026年版指导原则通过明确检查项目总数、细化关键项目条款以及强化对变更控制和验证管理的量化要求,为监管机构提供了更具操作性的执法依据,同时也为企业构建合规质量体系确立了更为清晰的基准线。这一举措进一步压实企业主体责任,推动医疗器械产业从符合性生产向高质量运行转型,确保全生命周期内的产品质量安全可控。
一、适应范围和判定标准
2026年版指导原则适用于生产许可核查(含变更、延续)和上市后监督检查,2015年版指导原则还同时适用于注册现场核查。
1.1生产许可核查
【核查结论】分为“通过核查”“未通过核查”“整改后复查”三种情形,与2015年版一致,但判定标准有差异。
2026年版指导原则(定量化、分档清晰):
通过核查:无关键/主要项目不符,且一般项目不符<5项;
未通过核查(4种情形,满足其一):
存在虚假、欺骗行为(新增);
关键项目不符≥3项;
关键+主要项目不符≥10项;
不符合项目总数≥20项;
整改后复查:不属于“通过核查”“未通过核查”情形的。
2015年版指导原则(定性判断,无数量门槛):
通过检查:无不符合项目;
未通过检查:关键项目不符或一般项目不符但可能对产品质量产生直接影响;
整改后复查:仅一般项目不符且不对产品质量产生直接影响。
1.2上市后监督检查
【检查类型】依据检查覆盖范围分为全项目检查与非全项目检查两类,适用一致的判定规则。
全项目检查覆盖全部适用项目,是对企业质量管理体系的全面核查,通常适用于首次检查、高风险产品、既往存在系统性缺陷、投诉举报线索、重大不良事件处置场景。
非全项目检查基于风险导向,结合企业产品风险等级、既往检查历史、不良事件、舆情线索等,抽取部分章节、部分项目开展针对性检查,不覆盖全部200项条款,虽然检查范围缩小,但聚焦高风险薄弱点。针对自行生产注册人/备案人、受托生产企业、委托生产的注册人/备案人三类主体设置了不同的必检章节。无论对应哪一类主体,质量保证、质量控制与产品放行、分析与改进3个章节均为必查章节;同时,具备生产行为和职能的主体(自行生产注册人/备案人、受托生产企业),采购与原材料管理、生产管理2个章节亦为必查章节;委托生产的注册人/备案人,机构与人员、委托生产与外协加工2个章节为必查章节。以上设置表明企业任何试图通过规避非核心条款来降低合规成本的做法均无法奏效,必查章节的设定锁定了质量管理体系的命脉,意味着无论检查范围如何收缩,涉及产品安全有效性的关键环节始终处于高频监控之下。无论监管部门采取全项目检查还是基于风险导向的非全项目检查,企业都必须确保质量管理体系在全链条、全要素上的有效运行。
【检查结论】分为“未发现不符合项目”“自行整改”“暂停生产整改”“限期整改”四种情形,与2015年版不同,判定标准也存在差异。
2026年版指导原则:
未发现不符合项目:未发现不符合项目;
自行整改:未发现关键项目或者主要项目不符合,存在一般项目不符合但数量不满5项的;
暂停生产整改:判定标准同生产许可核查的未通过核查标准,但明确和强调不符合项目需全部完成整改,并经药品监督管理部门跟踪检查合格后方可恢复生产;
限期整改:不属于“未发现不符合项目”“自行整改”“暂停生产整改”情形的,对该情形下,存在关键或者主要不符合项目的,药品监督管理部门对产品质量风险进行充分研判,必要时,会向企业发送风险提示函。
2015年版指导原则:
停产整改:判定标准同生产许可核查的“未通过”核查标准;
限期整改:判定标准同生产许可核查的“整改后复查”核查标准。
1.3小结
判定标准从定性调整为定量,2015年版依托是否影响产品质量主观判断,2026年版以明确项数阈值(<5、≥3、≥10、≥20)和风险等级矩阵进行客观判定,减少自由裁量空间。
强化诚信与系统性风险管控,2026年版新增虚假欺骗行为直接判定为最重情形,并引入系统性风险综合研判、重复不符合升级、风险提示函等机制。
二、检查项目及分类
基于《医疗器械生产质量管理规范》各条款在质量管理体系中的重要性及其不符合带来的质量安全风险程度,将条款划分为关键项目(***)、主要项目(**)和一般项目(*)三个等级,共200项。
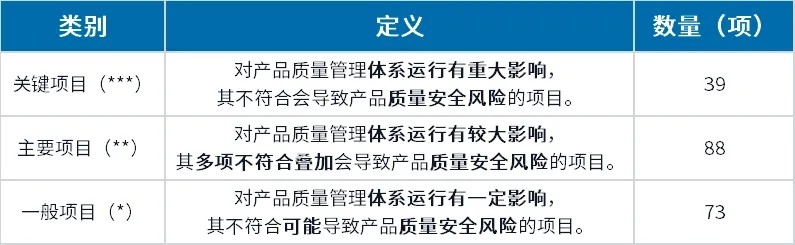
2015年版指导原则采用逐项对条款进行解读,以条款+检查方法/检查内容的形式呈现;
2026版未对条款作逐条解释,也未明确检查方法/检查内容,仅对GMP条款进行拆分并进行风险分级呈现。
2.1章节与项目数关系
【从项目总数角度】:(以下括号中“--”符号前的数字为GMP条款数,符合后数字为指导原则条款数)
条款数量最多的章节(2章):第三章 机构与人员(11--24)、第十一章 质量控制与产品放行(12--24);
次之(1章):第十章 生产管理(17--21);
条款数量较多的章节(4章):第七章 设计开发(12--19)、第八章 采购与原材料管理(10--18)、第四章 厂房与设施(11--17)、第十二章 委托生产与外协加工(10--17)。
【从对质量管理体系运行的影响(关键项目)角度】:
关键项目最多的章节:第十一章 质量控制与产品放行(7项);
整体影响最高的章节:第三章 机构与人员(关键项目6项,主要项目15项,亦为主要项目最多章节);
无关键项目章节:第十三章 销售与售后服务、第十四章 分析与改进。
2.2关于关键项目
明确要求建立文件的有9个:变更控制、记录控制、采购控制、原材料进货检验与复验、生产过程控制、质量控制、产品放行(生产放行、上市放行)。
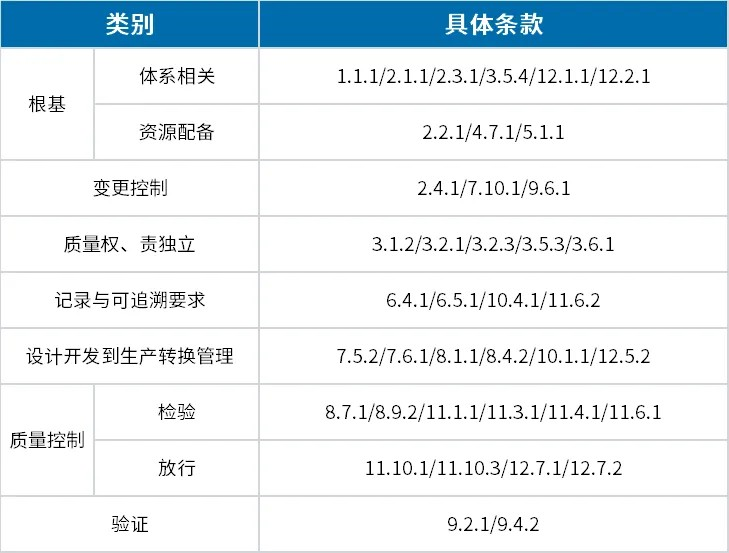
按功能角色/属性可划分为7类:
1. 根基类,要求建立完整质量管理体系文件,保障体系资源投入(共9项);
2. 变更控制,要求全生命周期管理设计变更、工艺变更、体系变更(共3项);
3. 质量权、责独立,保证质量部门独立履职,拥有放行、否决权(共5项);
4. 记录与可追溯,要求联合记录实现产品全链条可追溯(共4项);
5. 设计开发到生产转换管理,强化设计开发输出到生产管理(共6项);
6. 质量控制,强调原材料和产品检验和放行(共10项);
7. 验证类(共2项),具体如下:
三、对第一类医疗器械企业的影响
第一类医疗器械实行产品备案与生产备案管理,不涉及产品注册与生产许可审批,不纳入注册核查与生产许可检查范畴。2015年版指导原则中,将第一类医疗器械企业的管理纳入各类日常监督检查体系,未设置时限性、强制性的现场检查要求。2026年版指导原则明确要求“企业进行第一类医疗器械生产备案后,药品监督管理部门应当在3个月内对其提交的资料以及执行《规范》情况开展现场检查。”因此企业应当在完成备案前,就建成与产品特性相适配的质量管理体系。
四、结论
2025年版《医疗器械生产质量管理规范》及2026年版指导原则下,企业合规主线:一、筑牢体系基石,确保质量保证体系完整、资源到位,法定代表人及主要负责人切实扛起质量安全主体责任;二、严守质量独立与记录追溯,做到组织岗位独立、生产与质量负责人分设、质量部门独立履职并具否决权,所有记录真实、准确、完整、及时、可追溯;三、强化设计开发到生产转换及变更、验证闭环,设计输出落地为受控生产,关键变更先评审后实施,关键工序与特殊过程验证确认到位;四、做实质量控制与放行,检验覆盖技术要求指标、放行严格审核,委托生产分清生产放行与上市放行;五、风险与诚信红线不可触碰,虚假、欺骗行为直接触发最重监管结论,严禁记录造假、资料造假、隐瞒缺陷;警惕系统性质量风险,重复不符合项主动升级整改,防范系统性风险。
说明与免责声明:本文为对《医疗器械生产质量管理规范检查指导原则(2026)》的结构化解读,仅供专业交流与学习参考,不构成决策建议,决策建议请以规范和指导原则原文以及监管部门为准。
本文首发于:监管科学派


