
 五度妙笔
 企业透视镜
 API商城

 数据库
搞定MDR/IVDR上市后监督,从分清概念开始(3张表讲透)
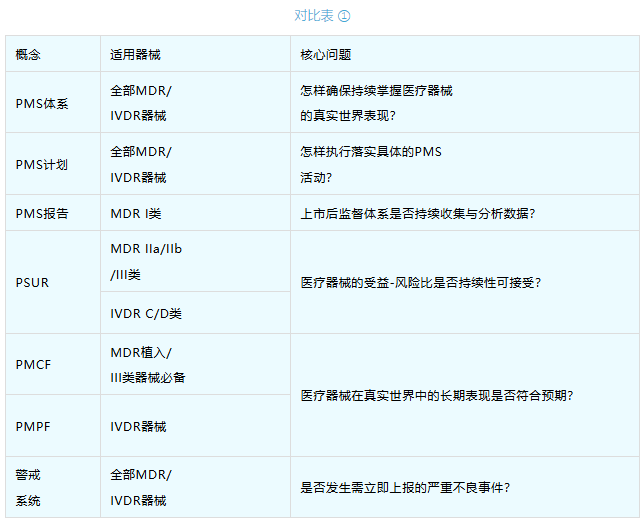
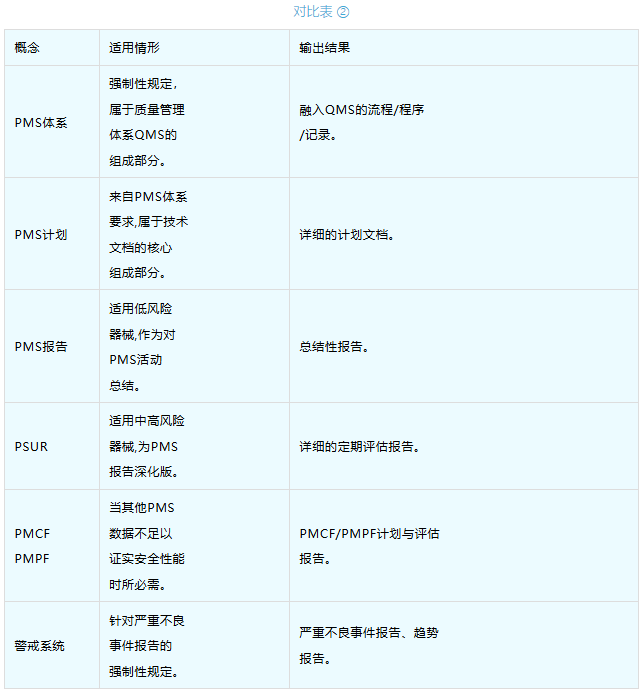
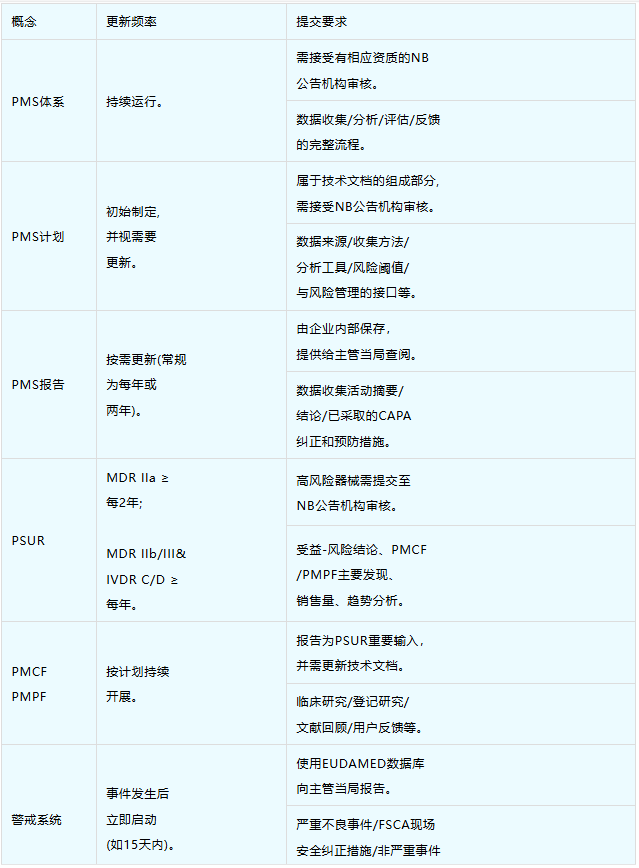
欧盟MDR/IVDR法规下,医疗器械上市后监督PMS是由多个相互关联的概念构成的复杂体系。本期针对关键概念用3张表格,从 适用器械、核心问题、适用情形、输出结果、更新频率、提交要求 等多维度作拆解和对比↘
*PMS的重要地位
1.首先明确PMS在欧盟法规体系中的核心地位:
•PMS 是 质量管理体系(QMS)不可分割的一部分
•覆盖器械整个生命周期
•目的是确保器械在真实世界使用中的安全性、性能与获益-风险比持续可接受
2.法规明确要求制造商:
•主动、系统性 收集上市后数据
•利用数据持续更新:风险管理、临床/性能评价、技术文档
•必要时采取 CAPA 或 FSCA
3.PMS不再是“被动处理投诉”,而是一个持续运行的闭环系统。
*PMS的主要活动
可拆解为 4大连续步骤:
1. 确定数据来源
可能包括:
•严重事件与 FSCA
•非严重事件与投诉
•文献与数据库(如 EUDAMED)
•类似产品的公开信息
•用户、经销商、进口商反馈
特别提醒:谨慎使用社交媒体等非可验证数据来源
2. 数据收集
•PMS 数据通常从器械首次上市后开始
•对高风险或创新器械:需要通过 PMCF / PMPF 主动生成数据
3. 数据分析与评估
分析目标包括:
•性能是否持续符合预期?
•是否出现新的风险或副作用?
•获益-风险比是否仍然可接受?
•是否落后于“技术现状(SOTA)”?
4. 结论与行动
基于分析结果,制造商必须判断:
•是否需要更新风险管理?
•是否启动 CAPA / FSCA?
•是否需要修改设计、IFU、标签?
•是否需要更新 PMS 计划本身?
所有结论必须体现在:
•PMS Report 或 PSUR 中
* 给械企的建议
上市后监督概念绝非孤立存在,而是动态、闭环的管理系统(依次如下):
1. 体系+计划:制造商应首先建立PMS体系,并基于此为所有医疗器械制定详细的PMS计划。
2. 数据收集:根据PMS计划,系统性地执行数据收集,包括被动接收的投诉和警戒系统报告的事件、主动开展的PMCF/PMPF研究。
3. 分析+报告:分析所有收集得到的数据,并依据器械风险等级形成PMS报告(低风险)或PSUR(中高风险)。
4. 反馈+闭环:报告结论必须被反馈至技术文档中,用于更新风险管理与临床/性能评价报告。若识别出新风险,则需启动CAPA纠正和预防措施,进而完成持续改进的闭环。


