五度妙笔
 企业透视镜
 API商城

 数据库
周末文摘 | 细胞治疗产品分布式生产与院内制备技术要点、发展现状及监管方式研究
引用本文
魏泽宇,古蒙蒙,刘念,封华,汪敏,何玲,官子楸,Bernd Schröder,毕军,王越*.细胞治疗产品分布式生产与院内制备技术要点、发展现状及监管方式研究[J].中国食品药品监管,2026(9):56-69.
细胞治疗产品分布式生产与院内制备技术要点、发展现状及监管方式研究
Distributed Manufacturing and Point-of-Care Manufacturing of Cell Therapy Products: Key Technical Points, Development Status, and Regulatory Approaches
魏泽宇
德国美天旎生物技术有限公司
WEI Ze-yu
Miltenyi Biotec Technology & Trading (Shanghai) Co., Ltd.
古蒙蒙
深圳市市场监督管理局许可审查中心
GU Meng-meng
Licensing and Review Center, Shenzhen Administration for Market Regulation
刘念
深圳市市场监督管理局许可审查中心
LIU Nian
Licensing and Review Center, Shenzhen Administration for Market Regulation
封华
复星凯瑞(上海)生物科技有限公司
FENG Hua
Shanghai Fosun Kairos Biotechnology Co., Ltd.
汪敏
博生吉安科细胞技术有限公司
WANG Min
PersonGen · Anke Cellular Therapeutics Co., Ltd.
何玲
上海儿童医学中心
上海医药集团生物治疗技术有限公司
HE Ling
Shanghai Children’s Medical Center
SPH Biotherapeutics Limited
官子楸
德国美天旎生物技术有限公司
GUAN Zi-qiu
Miltenyi Biotec Technology & Trading (Shanghai) Co., Ltd.
Bernd Schröder
德国美天旎生物技术两合公司
Miltenyi Biotec B. V. & Co KG
毕军
中国药品监督管理研究会细胞与基因治疗产品监管研究专业委员会
BI Jun
Professional Committee for Cell and Gene Therapy Products, China Society for Drug Regulation
王越*
中国药品监督管理研究会细胞与基因治疗产品监管研究专业委员会
WANG Yue*
Professional Committee for Cell and Gene Therapy Products, China Society for Drug Regulation
摘 要 / Abstract
本研究针对细胞治疗产品传统中心化生产模式存在的生产成本高、临床可及性低等问题,系统分析了分布式生产(DM)与院内制备(POCM)模式面临的监管挑战,并探讨了政策创新的可行性路径。基于我国现行法规框架及风险适配的监管理念,比较分析了国内外监管实践与政策经验,构建了“风险×可控性”双维度评估框架,提出基于风险的分类监管策略。本研究为细胞治疗产品DM 与POCM 模式的监管框架设计提供了理论依据。
To address the high production costs and limited clinical accessibility associated with the traditional centralized manufacturing model for cell therapy products, this paper systematically examines the regulatory challenges faced by distributed manufacturing (DM) and point-of-care manufacturing (POCM) and explores feasible pathways for policy innovation. Drawing on China’s existing regulatory framework and the principle of risk-proportionate regulation, the study compares domestic and international regulatory practices and policy experiences. A two-dimensional “risk × controllability” assessment framework is developed, and a risk-based regulatory strategy is proposed. This study provides a theoretical basis for the design of regulatory frameworks for DM and POCM of cell therapy products.
关 键 词 / Key words
细胞治疗;分布式生产;院内制备;风险评估;监管框架设计
cell therapy; distributed manufacturing; point-of-care manufacturing; risk assessment; regulatory framework design
基金项目
2025 年中国药品监督管理研究会课题(2025-Y-Y-021)
01
研究背景
细胞治疗产品作为“活的药物”,其传统的中心化生产模式面临生产成本高、供应链复杂、患者可及性受限等挑战[1-3],且该商业化模式经市场验证并未达到合理预期[4-6]。截至2026 年3月, 我国获批的8 款细胞治疗产品均采用中心化生产模式;欧美地区已获批上市的细胞治疗药品也均沿用传统中心化生产模式[2, 7]。据相关数据报道,美国已上市的嵌合抗原受体T 细胞(chimeric antigen receptor T cell,CAR-T)产品生产制备失败率介于1%~18% 之间, 且较长的回输时间会显著影响患者的治疗时效性[8-9]。
不同于传统药品,细胞治疗产品的临床疗效依托个体化制备流程实现:需针对特定患者,从其自身或筛选供者体内采集原始材料(单采血),为该患者量身定制专属药物[10-12]。该生产流程与传统生产模式存在本质差异,制备复杂程度远高于传统药品生产,对现有以中心化生产为基础的监管框架形成显著挑战。所谓“中心化生产模式”,是指将细胞治疗产品集中于一处或少数几处符合《药品生产质量管理规范》[13](Good Manufacturing Practice,GMP)要求的大型生产基地进行统一生产,再通过冷链物流将成品配送至医疗机构。该模式源于传统制药工业的规模化生产理念,强调生产集中、标准统一和质量可控。然而,细胞治疗产品具有个体化、活细胞、时效敏感等特殊性,中心化生产模式在原料运输、过程管控、成品配送等环节均面临较高风险与成本。这种生产模式的局限性不仅体现在技术层面,更凸显了现行监管体系与创新技术发展之间的矛盾[3, 9, 14-15]。
随着集成化全自动密闭式生产平台的出现,以及细胞治疗技术的持续进步,为应对个体化细胞治疗产品在提高产能、成本降低、快速可及等方面的需求,国际众多制药企业正在探索小规模、自动化、移动工厂式的药品制造技术[16-17]。该技术可实现个体化细胞治疗的多点生产部署,既可在中心城市进行分布式生产(distributed manufacturing,DM),也可在医院、诊所等医疗机构内开展院内制备(point-of care manufacturing,POCM),能够显著提升个体化细胞治疗产品供应的稳定性与可靠性,降低生产成本与时间成本,提高细胞治疗产品的临床可及性[4, 17-19]。
本文所指DM 通常由药品上市许可持有人(marketing authorization holder,MAH)主导,通过建立标准化生产平台,将生产单元部署至多个符合GMP要求的场所,实现药品的多点生产;POCM 是细胞治疗高度个体化诊疗领域的前沿探索方向,其核心理念是将细胞制备过程从远离患者的中心化工厂转移至医院内部,实现“采血- 制备- 回输”安全合规的一站式制备。
从政策分析视角审视,细胞治疗产品DM 与POCM 模式的兴起,本质上是个体化细胞治疗产品需贴近患者的特殊性对传统药品监管方式的重大挑战。现行监管体系建立在中心化、规模化生产的假设基础上,强调固定的生产场所、标准化的工艺流程和集中化的质量控制管理。而细胞治疗产品适配的DM 与POCM模式则呈现出分布式、个性化、近患者的特点,要求监管框架具备更强的灵活性、适应性和风险导向性。
本研究基于我国现行法规政策制度以及风险适配监管的原则,构建“风险× 可控性”双维度评估框架,旨在系统分析现有监管框架如何适应细胞治疗产品DM与POCM 模式的技术特性与风险特征。该框架强调科学分类、精准监管,既避免对低风险细胞治疗产品施加过度监管负担,也确保高风险产品获得充分的安全保障。

02
国内外监管现状比较分析
细胞治疗产品作为生物医药领域的前沿技术,其监管政策设计直接关系到技术创新与患者安全的平衡。伴随着DM 与POCM模式的技术发展,以及自动化密闭式生产平台的逐步完善,本部分从政策分析视角,系统比较国内外监管体系的发展历程与创新实践,旨在为构建科学合理的监管框架提供政策借鉴。
2.1 我国监管体系的发展与探索
我国细胞治疗产品监管体系经历了从无到有、从探索到规范的发展历程,逐步从学习引进国际监管体系,发展到药品注册监管与医疗技术转化并行的监管模式。
2.1.1 药品监管路径
在药品监管方面,我国已建立起以《中华人民共和国药品管理法》(以下简称《药品管理法》)为核心的较为成熟的监管体系[20]。MAH 对药品全生命周期质量承担主体责任,可以自行生产或委托生产。从事药品生产活动,必须取得《药品生产许可证》,并符合GMP 要求[13]。以药品为核心的DM 需遵循《药品管理法》及其配套法规要求,其与中心化生产最大的区别在于,一种药品可以在多个生产地址部署。主要执行的法规路径为药品委托生产,其中的关键要素包括技术转移、MAH、批准的工艺、放行决策、生产地址、受托生产企业等[21]。
目前,国内尚未专门针对细胞治疗产品的DM 出台相应法规和指导原则。国内药品DM 的实现主要依托两种形式:一是MAH委托生产,即通过委托生产实现多个生产点的布局,MAH 可向全国多个受托生产企业委托同款细胞治疗药品的生产;二是MAH自行生产,即通过增加生产地址的方式,除新增场地外,其他药学要素均不发生变更或仅作微小变更[22-24]。
目前国内传统药品(如化学药品、抗体药物)的多个生产点部署主要由产能不足而触发,旨在解决产能瓶颈问题。各生产场地之间在工艺、设备、质控体系等方面保持高度一致,本质上是中心化生产模式的复制或延伸。细胞治疗产品作为“活的药物”,其DM 除需保持不同生产场地之间的工艺一致性及产品质量可比性外,还需进一步考虑生产尽可能贴近患者,从而减少对长途冷链运输的依赖、缩短周转时间,降低冻融及运输对细胞活性的影响。灵活且工艺可比,是多中心DM 的关键。
2.1.2 医疗技术路径
除按照药品监管外,细胞治疗产品可根据《干细胞临床研究管理办法(试行)》《体细胞临床研究工作指引(试行)》等规定,在卫生健康部门的管理下,作为“医疗技术”在医院开展研究者发起的临床研究(investigator-initiated trial,IIT)。IIT 的主要目的是探索医学科学规律、积累医学知识,而非以药品、医疗器械注册为目的[25-27]。因此,其对于患者的治疗仅限于局部、研究性质, 不具备广泛的临床应用可及性。
2025 年, 国务院发布《生物医学新技术临床研究和临床转化应用管理条例》( 以下简称《条例》),自2026 年5 月1 日起施行[28]。《条例》明确规定了生物医学新技术从临床研究到转化应用的全流程管理。其配套文件《生物医学新技术临床转化应用审批工作规范(试行)》指出:经批准临床转化应用的生物医学新技术,临床应用涉及的生物样本采集、制备、质控、保存、实施等全过程,应当在符合条件的医疗机构,由符合条件的卫生专业技术人员按照有关规定,遵守临床应用操作规范开展[29]。该要求与POCM 的理念一致,为个体化细胞治疗产品在医院和医疗机构开展制备提供了法规依据。
《条例》及其配套文件的出台,为细胞治疗按照生物医学新技术管理实现临床应用提供了规范路径。但该路径以医疗机构作为责任主体,制备活动分散在不同医疗机构之间,可能难以达到制药企业的生产标准化和高质量水平, 由此带来细胞治疗质量管理上的新挑战。如何协同制定切实可行的监管规则,推动按照生物医学新技术管理的细胞治疗临床转化应用落地,仍需进一步研究。
2.1.3 小结
我国监管体系的发展体现了从严格管控到以风险为导向的转变,从单一监管路径到全方位协同监管的演进过程。监管机构在保障患者安全的前提下,逐步放宽对生产场地和模式的限制,鼓励技术创新和模式创新。这种渐进式的监管改革既保持了政策的稳定性,又为产业发展提供了足够的空间,体现了我国监管智慧的独特价值。
2.2 国际监管框架分析
全球主要国家和地区在细胞治疗产品监管方面形成了各具特色的模式。通过对欧盟、日本、英国、美国等典型监管模式的分析, 可以发现国际监管创新呈现出共同的趋势——风险分级理念, 同时各国也存在差异化特点。
2.2.1 欧盟:集中审批与医院豁免并行
欧盟《先进治疗药品条例》[Regulation (EC) No 1394/2007] 于2008 年12 月正式生效, 是欧盟监管先进治疗药品(advanced therapy medicinal products, ATMPs)的核心法律框架[30]。根据该条例,所有ATMP 必须通过欧洲药品管理局(European Medicines Agency,EMA)的集中化审批程序,获批后可在欧盟所有成员国上市。“ 医院豁免”(hospital exemption,HE) 是该条例中一项关键且严格的特殊条款:允许特定情况下的ATMPs 不经EMA 集中审批,而由成员国自行管理。该豁免的适用条件极为严格,须同时满足以下要求:①制备必须为非例行性的小规模定制。②需遵循成员国制定的等同欧盟标准的特定质量要求。③产品仅限于同一成员国内、在特定医院内使用。④制备和使用全程须由执业医师承担专属专业责任,并基于针对单一个体患者的医学处方。
HE 制度使得监管权责由欧盟层面向成员国主管机构转移:豁免产品无需获得EMA 集中上市许可,但成员国主管机构需对制备行为进行独立许可,并对产品全生命周期的可追溯性与药物警戒承担监管责任,同时确保其标准与欧盟集中审批产品实质性等同。然而,该条款对各成员国“等同标准”的认定缺乏统一的操作性指引,客观上导致各国执法实践存在显著差异,形成监管碎片化现象。这也从根本上决定了该豁免路径仅能服务于极少数的个体患者,而无法作为具备广泛临床可及性的常规治疗模式加以推广。
2.2.2 日本:药品审批与技术备案并存
日本的细胞治疗监管体系实行“双轨制”,即“产品路径”与“技术路径”并行[31-32]。
在产品路径方面,细胞治疗产品被归类为“ 再生医疗等制品”,依据《医药品、医疗器械等的品质、有效性及安全性确保等法律》,由日本药品及医疗器械综合机构(Pharmaceuticals and Medical Devices Agency,PMDA)及厚生劳动省(Ministry of Health, Labor and Welfare,MHLW)进行审评审批。该路径适用于以商业化上市为目标的标准化产品,需通过临床试验验证安全性和有效性,并取得上市许可。
在技术路径方面,细胞治疗产品可依据《再生医疗安全法案》,作为医疗技术在医疗机构内实施,由医疗机构主导。在技术路径的监管上,日本采用“风险管理”理念对疗法进行风险分级,并采取对应的监管措施。医疗机构若要提供再生医学服务,需要根据风险分级,向MHLW 提交“再生医学疗法提供(或研究)计划书”,并通过再生医学委员会的专业审查。该路径适用于为特定患者制定的个体化、非标准化治疗方案,其监管重点在于医疗技术的安全性和伦理合规性,而非产品层面的上市审批。
2.2.3 英国:“中心- 辐射”模型的制度创新
英国药品和健康产品管理局(Medicines and Healthcare Products Regulatory Agency,MHRA)于2025 年7 月正式实施的DM 监管框架采用“ 中心-辐射”模型(hub & spoke)[33]。该框架的核心特征是:控制中心(hub)作为唯一持有生产许可证的核心机构,承担产品质量的全部最终责任,负责管理所有生产卫星点(spokes)、制定分布式生产主文件(decentralised manufacture master file,DMMF)并监督整体生产质量,产品放行权亦由控制中心集中行使;生产卫星点作为分布在不同地点的实际生产单元,不单独持有生产许可证,其生产活动完全在DMMF 框架下运行,信息登记在DMMF 中。这种模式既保持了监管的集中统一,又实现了生产的分布式布局。
2.2.4 美国:基于风险分层的361/351 双轨监管
在美国食品药品监督管理局(Food and Drug Administration,FDA)现行的监管体系中,细胞治疗产品的审评路径主要由其风险等级与操作特性决定,这一分类原则集中体现在《公共卫生服务法案》(Public Health Service Act,PHS Act) 第361 条与第351 条的法律框架中。
基于上述法案,美国FDA 在《联邦法规汇编》(Code of Federal Regulations,CFR) 第21 编第1271.10(a) 部分规定,若一种人体细胞、组织或基于细胞与组织的产品(human cells, tissues, and cellular and tissue-based products,HCT/Ps) 同时满足4 项标准:最低限度操作(minimally manipulated)、同源使用(homologous use)、不与治疗性物质结合(not combined with a drug or device), 且不具备系统性效应或不以活细胞的代谢活性为主要功能,则该产品可依据PHS 法案第361 条进行监管。此类产品因其相对较低的操作干预与固有风险,可豁免生物制品许可申请(biologics license application,BLA)上市前审批程序。
反之, 若HCT/Ps 在制备过程中涉及体外扩增、基因修饰、定向分化诱导等改变细胞基本生物学特性的操作, 或其最终用途与原组织的生理功能不符,或与药物、支架材料等外源性成分结合,则被视为超出361条款的低风险范畴, 通常依据PHS 法案第351 条按生物制品或药品进行管理。此类产品需在进入临床试验前提交新药临床试验(investigational new drug,IND)申请,并在充分验证安全性与有效性后获得BLA 批准方可上市。
这一分层监管逻辑既为低风险、未经复杂操作的细胞治疗产品提供了相对简化的合规路径,也确保了高风险产品接受与其风险水平相适应的严格审评,为不同风险等级的产品提供了差异化的监管要求[34]。

03
DM 与POCM 模式核心监管挑战分析
细胞治疗产品DM 与POCM模式代表了细胞治疗产品生产、制备模式的重大创新,但在实践推广过程中面临诸多挑战。这些挑战既源于细胞治疗产品作为“活的药物”的特殊性,也来自传统监管框架与新兴生产模式之间的适配性矛盾。此外, 细胞治疗产品发展迅速, 已形成包括CAR-T、T 细胞受体工程化T 细胞(T cell receptor-engineered T cell,TCR-T)、间充质干细胞(mesenchymal stem cell,MSC)等在内的多种产品类型。不同细胞治疗产品的制备工艺、产品特性差异显著,难以用同一种监管理念全部覆盖[35]。
本部分从细胞治疗产品的DM 与POCM 模式特点入手,深入分析其面临的核心监管难题,旨在为构建科学合理的监管框架提供清晰的问题指向和分析依据。
3.1 DM 与POCM 模式面临的主要风险
在传统中心化生产模式下,风险相对集中,易于识别和控制。而在DM 与POCM 模式下, 风险点分散,风险识别、评估和控制的复杂度显著增加,主要体现在3 个方面[36]。①技术风险:不同生产点的工艺差异、设备性能波动、人员操作水平不均等技术因素增加了产品质量的不确定性,主要挑战集中在工艺标准化与可比性确认、原材料质量控制与供应链稳定性、温度控制与物流运输的特殊要求等方面。②监管风险:多个生产点的协调管理、供应链稳定性、数据完整性等问题对质量管理体系提出了更高要求。监管资源有限性与生产点数量增加之间的矛盾,可能导致监管覆盖不足或监管标准执行不一致。③细胞治疗产品特性:不同细胞治疗产品的生产工艺差异巨大;生产全过程须保证无菌,无法进行终端灭菌和除病毒;患者细胞起始材料存在差异,存在不同患者的批间差异性;由于终产品剂量很小,应基于风险评估制定合理的检验及留样策略;属于任务型(job shop,JS) 生产系统,需根据生产订单进行安排[35]。
3.2 我国实现DM 模式的挑战
不同生产模式对质量体系的要求存在显著差异。在目前国内可执行的药品多生产点模式下,MAH 作为药品质量的最终责任人,其职责覆盖了从药品研发、上市放行、上市后监测到产品召回的完整链条,并需对受托生产企业的质量管理体系进行持续监督与定期审计。受托生产企业则需严格遵循GMP 要求组织生产,确保生产过程持续符合法定标准,并承担生产环节的直接质量责任。现行药品监管体系建立在中心化生产模式基础上,强调“MAH 负总责,受托方对环节负责”的协同监管与质量保证模式[20-21]。
如前文所述,目前国内多生产点模式并非专为细胞治疗产品DM 搭建的法规路径,其主要面临的挑战为:①多受托方带来的监管负担显著加重。多生产点极大增加了MAH 对多受托方的监管难度。每个新增场地均需独立办理许可变更、资质认定并接受现场检查,这对细胞治疗产品的MAH 构成严峻管理考验,需投入远超传统模式的监管资源。②多场地间的产品可比性确认面临极高技术门槛。每个新场地的引入均需完成技术转移、工艺验证及放行方法的比对验证。尽管可采用预设标准或分袋样品直接比对等策略,但验证的复杂度与成本会随场地数量增加而急剧上升,且不同患者来源的细胞有较大变异度,产品质量一致性保障愈发困难。
3.3 我国实现POCM 模式的挑战
在POCM 模式下, 质量责任分配更为复杂。POCM 可以作为DM 的方式之一,分为医院主导的制备(即生物医学新技术临床转化应用路径)或制药企业主导的制备(药品路径),两种路径责任主体及其质量管理体系的差异可带来不同的风险。若按照生物医学新技术临床转化应用路径,医疗机构作为制备场所,需承担相应的质量管理责任,但其质量管理能力与专业制药企业存在差距。若按照药品路径进行管理,生产制备场地设在医疗机构,MAH 如何与医疗机构现有的质量管理体系协调、医院场地是否可通过GMP 核查,将面临一定挑战。
因此,如何合理界定医疗机构、设备供应商、MAH 之间的质量责任,如何平衡药品GMP 要求与医疗机构实际运营特点,是POCM 模式需要解决的关键问题。
3.4 细胞治疗产品的风险层级不同
近年来,细胞治疗产业飞速发展,免疫细胞、干细胞等1500余种细胞治疗药物处于临床前或临床开发阶段,与此同时,新一代基因修饰载体、碱基编辑技术、纳米递送系统等科技创新成果不断涌现。细胞治疗产品的起始原材料(不同细胞种类)、是否经基因编辑、不同制备工艺、不同递送系统、自体/ 异体治疗等多因素决定了其产品特异性的风险层级会有所不同[37-38]。如涉及核心遗传物质的深层修饰、涉及跨物种细胞/ 组织/ 器官或特定活体微生物操作,往往被视为高风险特性;而仅对细胞或组织进行最小程度的操作(如分离、纯化、培养等),未改变其原有生物学特性的细胞治疗产品一般为低风险特性[39]。
细胞治疗产品本身的特异性也决定其更适配哪种生产模式。例如,我国已上市的脐带间充质干细胞属于异体产品,1 批次对应多个患者,单批次获得200 亿以上个细胞并形成制剂[40],产能扩大策略可采用增加批生产量(scale-up)模式;间充质干细胞的异体使用、单批次数量较大的特性,更符合中心化生产模式。而以CAR-T 为代表的自体治疗产品,1 批次对应1 个患者,终产品剂量很小,产能扩大策略主要采用增加生产批次但保持生产工艺、批生产量不变(scale-out)模式[38],更适配DM 与POCM模式,便于扩增产能,提高患者可及性。

04
政策思考与监管框架设计
综合DM 与POCM 模式以及不同细胞治疗产品特性组合所面临的挑战,本部分旨在探讨应对上述挑战的潜在方向与风险分级的监管框架设计。
4.1 全自动密闭式生产平台实现DM 与POCM 的技术优势
科技创新引领现代化医药产业结构转型升级。先进制造技术在细胞治疗药品领域的应用,核心在于通过封闭化、智能化设备与过程分析技术的深度融合,达成更高的生产效率、更严格的质量控制水平和更强的规模化生产能力。以自动化密闭式生产平台为例,德国美天旎生物技术公司的CliniMACS Prodigy® 系统可自动完成细胞分离、分选、激活、转导、扩增、收获等关键工序,减少人工干预,降低污染风险,增强工艺稳健性。由于生产工艺均转换为计算机程序系统完成且通过GMP 验证,可有效降低多个生产场地的工艺转移与可比性设计难度[36]。
同时,细胞治疗产品属于无法进行终端灭菌、需要无菌生产的产品,对生产环境要求极高[11, 41]。传统模块式工艺需要在B 级背景的A 级环境中①进行开放操作,而自动化密闭式生产平台配合大厅式生产模式可以显著降低洁净环境级别要求,从传统的B+A 级降低至C/D 级,从而显著降低如CAR-T 等产品的制造成本[16, 42-44]。自动化密闭式生产平台的技术进步,使得在保障安全的前提下降低监管难度和工作量成为可能。
4.2 国际监管框架比较与启示
除技术应对策略外,DM 与POCM 模式的成功实施更需要监管标准的创新和适配。监管机构需要在保障安全的前提下,为技术创新提供足够的空间和灵活性。不同的细胞治疗产品可能会选择不同的制备路径,应避免对低风险产品施加过度监管负担,同时确保高风险产品获得充分的安全保障。
以美国基于风险分层的361/351 双轨监管为例,该模式本质上是按照药品管理,若按照药品申报,所有细胞治疗产品均需进行IND 申请及上市前审批程序。目前我国尚未出台细胞治疗产品按照药品申报的风险分级,而且PHS 法案第361 条“豁免BLA 的上市前审批程序”的路径不符合我国产业规模大、监管资源不足的国情,若再叠加DM 与POCM 的新生产模式,会极大加剧监管风险。
以英国MHRA 的DM 新规为例,该法规主要采用“中心-辐射”模型,通过控制中心、生产卫星点与DMMF 3 个核心要素之间的配合,实现“一证多点、责任集中”的监管目标[33, 45]。其核心创新在于:以控制中心为唯一持证方、以DMMF 形式实现多点授权、产品放行权收回控制中心,使个体化治疗的生产管理回归系统化、标准化轨道。这一制度设计不仅明确了责任归属、降低了监管负担,也为细胞治疗产品的成本降低与可及性提升提供了法规支持,为全球监管协调提供了可借鉴的范本。
我国目前对于细胞治疗产品的管理采取“类双轨制”,即作为生物制品的药品监管路径与细胞治疗技术的医疗技术路径[46]。根据《生物医学新技术与药品、医疗器械界定指导原则(暂行)》,临床研究发起机构应对拟开展临床研究生物医学新技术的属性进行自主界定[47]。但申报机构不论是按照药品进行细胞治疗产品的生产,还是按照医疗技术路径在医疗机构内部进行细胞制备,都要根据细胞治疗产品本身特性选取适当的制备路径以及对应的质量管理体系。中心化生产、DM和POCM 的路径多样性要求监管机构建立分类分级的管理框架,为不同风险等级的产品和生产模式提供差异化的质量要求。因此,基于风险评估的监管框架设计是有效应对细胞治疗产品DM 与POCM 新生产模式的研究方向。
4.3 DM 与POCM 模式选择:基于风险评估的监管框架
4.3.1 基于风险评估的分级分类
风险评估主要从2 个维度进行考量:①固有风险(inherent risk)。衡量产品在生物学和技术层面的内在危险程度,即“该产品本身有多危险”,如基因编辑类细胞产品的风险高于非编辑类细胞产品[39]。②可控性与监管准备度(controllability &readiness)。评估在POCM 或DM 应用场景下,相关风险是否可被有效识别、监测与管理,即“该风险在当前条件下是否可被接受”。
最终的法规路径通过上述2个维度综合判断,而非由单一指标决定。
4.3.2 固有风险的识别与评估
参考失效模式与影响分析(failure mode and effects analysis,FMEA) 方法的逻辑,分别从细胞治疗产品风险的严重性(severity,S)、发生概率(occurrence,O)和可检测性(detectability,D)3 个维度对固有风险进行识别、量化与评分[48],见表1。固有风险优先数(risk priority number,RPN)计算公式为:RPN=S×O×D(范围:1~125)。若RPN ≤ 20,则为低风险;若21 < RPN ≤ 60,则为中等风险;若RPN>60,则为高风险。以《生物医学新技术风险分级指南》列出的关键风险来源及其核心特征作为评分的参考依据[39]。
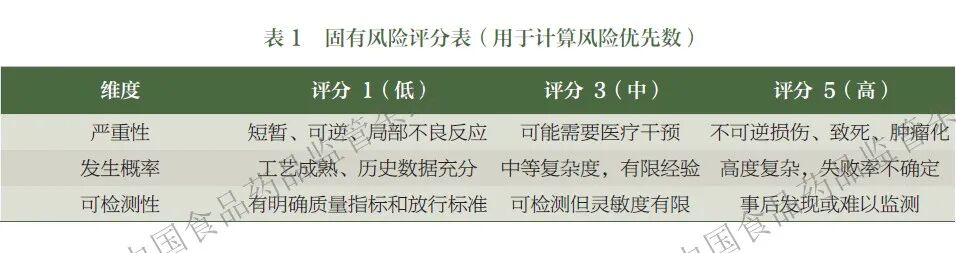
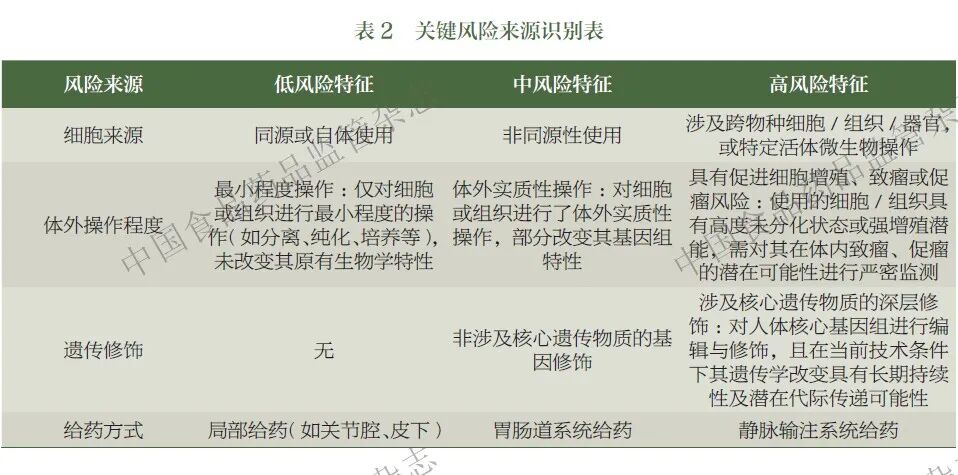
表2 列出关键风险来源及其典型特征,可作为评分时的参考依据(不直接参与RPN 计算)。表2 并非评分工具,而是风险来源识别表,旨在明确各类风险的潜在来源,为表1 中3 个维度的评分提供客观依据。通过将具体技术特征与风险属性挂钩,有助于减少评分过程中的主观随意性,提升风险评估的一致性与可追溯性。
4.3.3 可控性与监管准备度评估
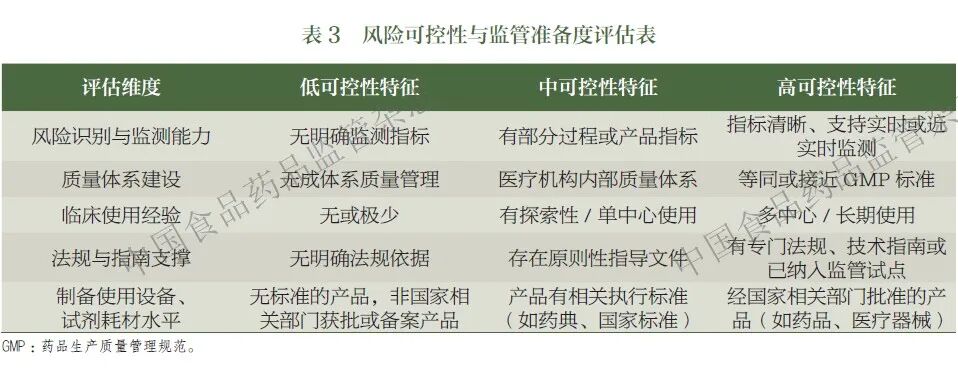
除了细胞治疗产品固有风险属性外,监管力度及实际临床使用经验等均反映该产品应用于真实世界的安全性与可控性。表3展示了风险可控性与监管准备度的主要评估维度。该维度不参与RPN 计算,而是作为路径选择的修正因子,评估结果输出为“可控性等级”低 、 中、 高,用于判断当前技术与监管体系是否足以支撑POCM 实施。
4.3.4 监管通路决策矩阵
综合固有风险等级与可控性等级,提出如下监管路径建议,见表4。
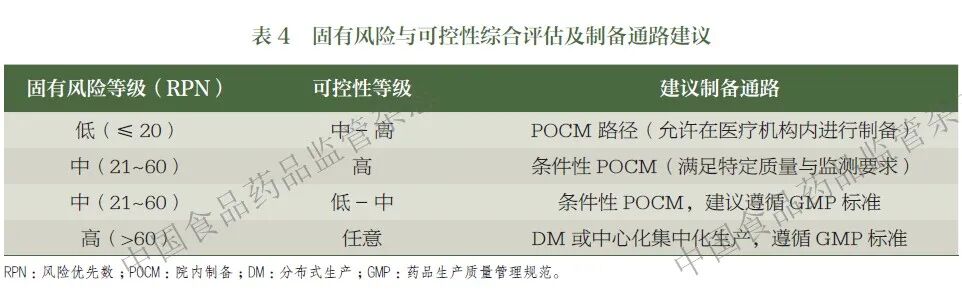
综上, 该风险评估框架强调“ 风险适配监管”(risk-proportionate regulation)原则,既避免对低风险POCM 产品施加过度监管负担,也确保高风险产品获得充分的安全保障。建议后续通过试点项目验证其可行性,并动态优化评分阈值与判定标准。
长期以来,我国已建立起较为成熟的以药品、医疗器械为核心的产品监管体系,有效保障了上市产品的安全性、有效性和质量可控性。国家高度重视生物医药技术创新,持续加大该领域的资源投入,越来越多的生物医学新技术持续涌现,为促进产业发展、增进人民健康提供了更多可能性。《条例》顺应这种新变化和新要求而出台,其目的正是规范尚未定型、难以立即转化为标准化产品的生物医学新技术的临床研究和临床转化应用[29]。
细胞治疗产品种类丰富,既包含制备工艺简单、固有风险较低的细胞,也包含工艺复杂、固有风险较高的细胞种类。因此,需经系统性的风险评估,找到最适宜的制备路径,以实现增强患者可及性的目标。

05
结 论
细胞治疗产品DM 与POCM代表了制备模式的重大创新,其监管政策设计需在技术创新与患者安全之间寻求动态平衡。本研究基于风险适配监管理论和药品全生命周期管理理念,系统分析了DM 与POCM 模式的技术特性、监管现状及核心挑战,提出了基于风险评估的分级分类监管框架。
在监管体系比较分析方面,本研究分析了国内外监管创新的差异化路径。我国已建立起以药品、医疗器械为核心的较为成熟的产品监管体系。在药品路径下,DM 模式需遵循《药品管理法》和《药品生产监督管理办法》等法律、规章,目前只能通过委托生产或MAH 增加生产地址2 种形式实现。这2 种实现形式本质上是药品布局多个生产点的可执行路径,细胞治疗药品可据此布局多中心的DM 模式,但面临工艺转移、质量体系统一等生产挑战,加之高昂的生产和监管成本,使个体化细胞治疗产品的临床可及性面临较大困难。在医疗技术路径下,《条例》的发布为细胞治疗技术在医院端采用POCM 模式治疗患者提供了法规基础和实现路径,标志着我国在生物医学创新监管方面迈出了重要步伐。
在核心监管挑战分析中,本研究识别了技术实现、监管责任以及细胞治疗产品种类多样的关键难题。技术层面,细胞治疗产品生产工艺复杂,传统模块式工艺需要在不同设备之间转移细胞,而自动化密闭式生产平台虽简化了操作流程,但我国对该类设备性能和稳定性尚需建立统一的监管标准。未来是否将自动化密闭式生产平台按照医疗器械管理,是值得探讨的方向之一。监管层面,若细胞治疗产品DM 模式严格按照委托生产或增加生产地址的方式布局,会造成监管压力大、可比性研究工作量大且无统一标准等多重挑战。英国“中心- 辐射”模型及其匹配的DMMF 机制可作为借鉴。
基于上述分析,本研究提出了以“风险× 可控性”为核心的分级分类监管框架。该框架采用FMEA 方法,从严重性、发生概率和可检测性3 个维度对固有风险进行量化评分,并结合可控性与监管准备度评估,构建了科学的法规路径决策矩阵。根据风险评估结果,将细胞治疗产品的风险分为4 个监管等级:低风险产品允许在医疗机构内进行POCM制备;中等风险产品在满足特定质量与监测要求下可采用条件性POCM ;高风险产品则建议采用DM 或中心化集中化生产,严格遵循GMP 要求或进行技术升级。这种风险适配监管原则既避免了对低风险POCM 产品施加过度监管负担,也确保了高风险产品获得充分的安全保障。

06
展 望
通过构建科学、灵活、风险适配的监管体系,可以有效促进细胞治疗技术的创新发展,同时保障患者安全,最终实现先进治疗技术的普惠可及。这不仅关系到特定技术的发展,更关系到我国医药监管体系的现代化转型和公共健康治理能力的提升。本研究提出的基于风险评估的分级分类监管框架,为不同风险等级的细胞治疗产品提供了差异化的监管路径选择,为完善我国细胞治疗产品监管体系提供了相应的参考。进一步细化评分体系、细胞治疗产品分类标准,以及院内制备的GMP 要求等,可在未来研究中继续探索与完善。

注:①参考《细胞治疗产品生产质量管理指南(试行)》。
第一作者简介
魏泽宇,博士,德国美天旎生物技术有限公司,法规事务经理。专业方向:分子病毒与免疫学
通讯作者简介
王越,博士,中国药品监督管理研究会细胞与基因治疗产品监管研究专业委员会,主任委员。专业方向:药物安全与监管
【参考文献】详见纸刊。

编辑:向丽
审核:赵燕宜