含羰基化合物RP-HPLC峰形异常原因剖析(2)—异构化
发布时间:2026-11-05来源:药事纵横
摘要:酰胺键的共振结构赋予其部分双键特性,导致含酰胺基团的化合物在溶液中存在顺反旋转异构(属构象异构),当氮原子上连有氢时,还可能发生酰胺–亚胺互变异构。这些构象异构与互变异构体在反相液相色谱(RP-HPLC)中可能具有不同的保留行为,当互变速率与色谱分离时间尺度相当时,常引起峰分叉、双峰、宽峰或拖尾等峰形异常。本文以典型含酰胺键的普利类药物为参照,选取模型化合物A,系统考察了流速、柱温及流动相pH对峰形的影响。结果表明:提高流速可改变分离与互变的时间尺度竞争,不能从根本上解决峰型异常问题;升高柱温能有效降低互变能垒,加速异构化速率,是改善峰形的根本策略之一;将流动相调至碱性范围,使化合物A整体呈电中性,可减少两性离子共振结构的贡献并抑制酸催化互变过程,从而获得尖锐对称的色谱峰。该研究为含酰胺键化合物的高效液相色谱方法开发与峰形优化提供了理论依据与实验参考。一、理论基础
1.1 酰胺C–N键的部分双键特性与顺反旋转异构
酰胺键的独特性质源于中性结构(–C(O)–NH–)与两性离子结构(–C(O⁻)=N⁺H–)的共振杂化。这种共振使C–N键具有约40%的双键特征,键长介于单键与双键之间,导致C–N键旋转需克服15~30 kcal·mol⁻¹的能垒[1]。当氮原子上连接不同取代基时,相对羰基氧可形成两种稳定的旋转异构体:顺式(cis)—取代基位于羰基氧同侧;反式(trans)—二者异侧。示意图见图1。图1酰胺旋转异构示意图需要注意的是:酰胺顺反异构属构象异构,互变时仅需克服旋转阻力,不涉及任何化学键的断裂或形成,与烯烃顺反异构(需断π键)有本质区别[2]。根据过渡态理论[3],通过旋转能垒可推算出室温下的旋转速率约为10⁻²~10³ s⁻¹,半衰期从毫秒至分钟级,与HPLC分析时间(数分钟至数十分钟)处于同一数量级。当异构化速率与色谱分离速率相当时,顺反异构体在色谱柱上被部分分离,导致峰分叉、双峰或宽峰。变温NMR证实了该现象:乔瑞瑞等[4]在20 °C下观察到哌啶酰胺非等价亚甲基质子的两组分离信号,升温至70 °C融合为单峰,计算出旋转能垒ΔG = 67.5 kJ·mol⁻¹。Geffe等[5]发现未受显著空间位阻的甲酰胺旋转能垒仍高达92 kJ·mol⁻¹,可在室温下通过动态HPLC分离其顺反异构体。图2异喹啉甲醛生物碱旋转异构图及HPLC色谱图1.2 酰胺-亚胺醇互变异构
除旋转异构外,酸催化条件下,还可发生酰胺-亚胺醇互变异构:氮上的质子迁移至羰基氧,形成亚胺醇(–C(OH)=N–)结构。该过程涉及质子迁移和键的重排,与前面所述的旋转异构有本质区别。如巴比妥酸可发生如下酰胺-亚胺醇互变[6]。图3巴比妥酸酰胺型与亚胺型互变示意图二、RP-HPLC峰形异常可能原因剖析
色谱分析过程中,含酰胺基团的化合物可能同时存在旋转异构与互变异构,色谱体系中可能共存酰胺顺式、酰胺反式、亚胺醇顺式、亚胺醇反式等多种形态。这些异构体在反相固定相上的保留行为存在差异,若互变速率均与色谱分离时间尺度相当,即可能导致复杂的色谱峰形(多峰、平台峰或严重展宽)。因此,在分析含酰胺键化合物时,可综合评估旋转异构与互变异构的贡献,并通过升高柱温、调节pH、调节流速等策略,加速异构化速率使其超出色谱分离时间尺度,从而获得动力学平均化的单一对称峰。三、实验验证
3.1 模型化合物的选择
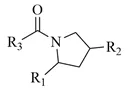
检索药典中含酰胺键的普利类药物的色谱分析条件和典型图谱,具体如下所示。图4喹那普利色谱分析条件及典型图谱图5群多普利色谱分析条件及典型图谱图6卡托普利色谱分析条件及典型图谱图7依那普利色谱分析条件及典型图谱导致上述案例展宽,并使用高柱温和大流速的可能原因是为了从化学动力学的根源(克服互变能厽)上加速了分子异构化的速率,使得构象异构在色谱分离过程中快速互变,以解决峰型宽化。其构象异构机理如下图所示。图8普利类化合物峰型异常原因剖析示意图基于药典案例,本研究选取化合物A(结构示意图如图8所示)作为模型化合物进行系统实验。化合物A的五元吡咯烷环将酰胺键限制在特定的构象空间中,其多态互变能垒与互变速率可落在HPLC分离可感知的范围之内,适合作为酰胺互变异构机理验证的典型对象。图9化合物A结构示意图3.2 流速考察
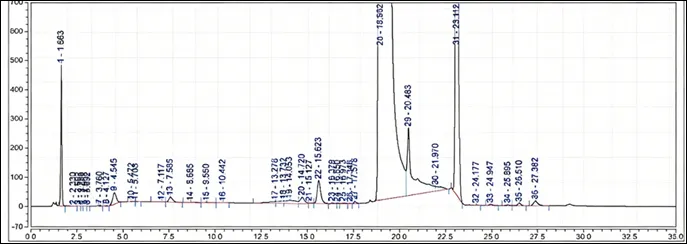
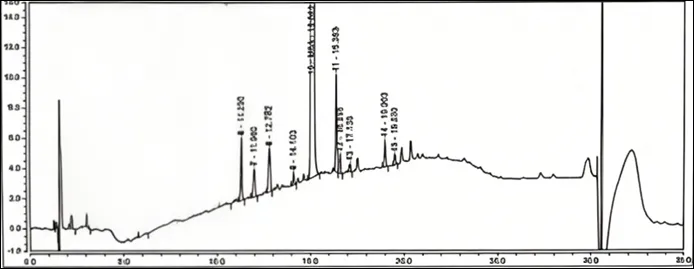
关键色谱条件为:常规C18(Zorbax SB-C18,4.6×150mm,3.5μm)+ 0.1%磷酸水-乙腈 + 柱温30°C,设定流速分别为1.0ml/ml及1.5ml/ml系统适用性典型图谱如下所示。图10化合物A室温条件下流速1.0ml/ml对应的图谱图11化合物A室温条件下流速1.5ml/ml对应的图谱由上,化合物A呈现典型船型分叉峰,1.0ml/ml流速时峰跨度约12 min,1.5ml/ml流速时峰跨度约5 min,说明快流速改变了色谱分离过程与分子异构化速率之间的时间尺度竞争关系,即快流速有利于修正“异构”导致的峰形异常。3.3 柱温考察
关键色谱条件为:耐高温C18(Zorbax SB-C18,4.6×150mm,3.5μm)+ 0.1%磷酸水-乙腈 + 1.0ml/ml流速,设定柱温为60°C。典型图谱如下所示。图12化合物A 60°C柱温条件下对应的图谱相对于图9,当柱温由30°C升温至60°C时,化合物A由船型分叉峰变为尖锐单峰,说明高柱温从化学动力学的根源(克服互变能垒)上加速了分子异构化的速率,使得两种构象在色谱分离过程中快速互变,从而来不及被分开。3.3 流动相pH考察
关键色谱条件为:常规C18(Zorbax SB-C18,4.6×150mm,3.5μm)+ 0.1%氨水-乙腈 + 柱温30°C + 1.0ml/ml,典型图谱如下所示。图13化合物A碱性流动相条件下对应的图谱相对于图9,当将酸性流动相体系变为碱性流动相体系时,化合物A由船型分叉峰变为尖锐单峰,可能原因为碱性流动相体系可使化合物A整体呈电中性,减少两性离子共振结构(-C(O⁻)=N⁺H-)的贡献,同时避免羰基质子化诱导的酸催化互变路径,从而改善峰形。四、结论
本文基于含酰胺结构化合物在RP-HPLC条件下易发生旋转异构及酰胺–亚胺醇互变异构的机理,以化合物A为模型化合物,系统考察了柱温、pH及流速对峰形的影响。通过对峰宽、对称因子的比较,得出如下结论:- 含酰胺键化合物在RP-HPLC分析中出现峰形异常的根本原因在于其顺反旋转异构和/或酰胺-亚胺醇互变异构。当这些互变过程的弛豫时间与色谱保留时间处于同一数量级时,不同异构体在柱上被部分分离,导致峰分叉、双峰或严重展宽。
- 升高柱温可显著加速酰胺键的旋转异构与互变异构速率,使互变过程远快于色谱分离过程,从而将多种异构体融合为一个动力学平均化的单峰,是解决此类峰形问题最直接、最根本的策略。
- 适当提高流速能缩短分析物在柱上的保留时间,使色谱分离时间尺度小于异构化弛豫时间,从而“冻结”异构体的分离过程,获得更尖锐的峰形;但该策略的效果受限于系统压力与柱效,通常作为辅助手段。
- 将流动相pH调节至碱性范围,可能使含碱性基团的酰胺化合物转变为电中性分子,减少两性离子共振结构(–C(O⁻)=N⁺H–)的形成,并避免羰基质子化所诱导的酸催化互变途径,从而显著改善峰形。
- 综合上述研究,当含酰胺键化合物的RP-HPLC峰型异常时,可优先考虑采用高温(如50 ~ 70 ℃)或碱性流动相(根据固定相耐受性选择),辅以适当的流速优化,以实现快速、对称、高效的色谱分离。
需指出,本文主要以脯氨酸衍生物作为模型化合物进行验证,对于其他类型的含酰胺结构(如大环内酰胺、N-芳基酰胺等),其旋转能垒可能存在差异,最优柱温条件需根据实际情况微调。后续研究将进一步扩展至更多结构类型,以建立更为普适的预测模型与解决方案。[1] Stewart, W.E. and Siddall, T.H., Nuclear magnetic resonance studies of amides. Chemical Reviews, (1970). 70 (5): 517-551.[2]邢其毅,裴伟伟,徐瑞秋,等.基础有机化学(第4版)上册[M].北京:北京大学出版社, 2016: 460, p71.[3] Laidler, K. J., & King, M. C. (1983). The development of transition-state theory. Journal of Physical Chemistry, 87(15), 2657–2664.[4] 乔瑞瑞,孙静,杨春晖,等.吡啶酰胺类化合物中酰胺键异构化的变温核磁共振研究[J]. 波谱学杂志,2008, 25(3): 307-314.[5] Geffe, M., Andernach, L., Trapp, O., & Opatz, T. (2014). Chromatographically separable rotamers of an unhindered amide. Beilstein Journal of Organic Chemistry, 10, 770–776.[6] Zakarianezhad, M., & Makiabadi, B. (2017). Tautomerism in an NH- and CH-acid: A theoretical approach. International Journal of Environmental Science, Technology & Management, 3(1), 1–14.
转载说明:本文系转载内容,版权归原作者及原出处所有。转载目的在于传递更多行业信息,文章观点仅代表原作者本人,与本平台立场无关。若涉及作品版权问题,请原作者或相关权利人及时与本平台联系,我们将在第一时间核实后移除相关内容。

 五度妙笔
 企业透视镜
 API商城

 数据库