五度妙笔
 企业透视镜
 API商城

 数据库
CDE连发两文:事关化学药生物等效性试验
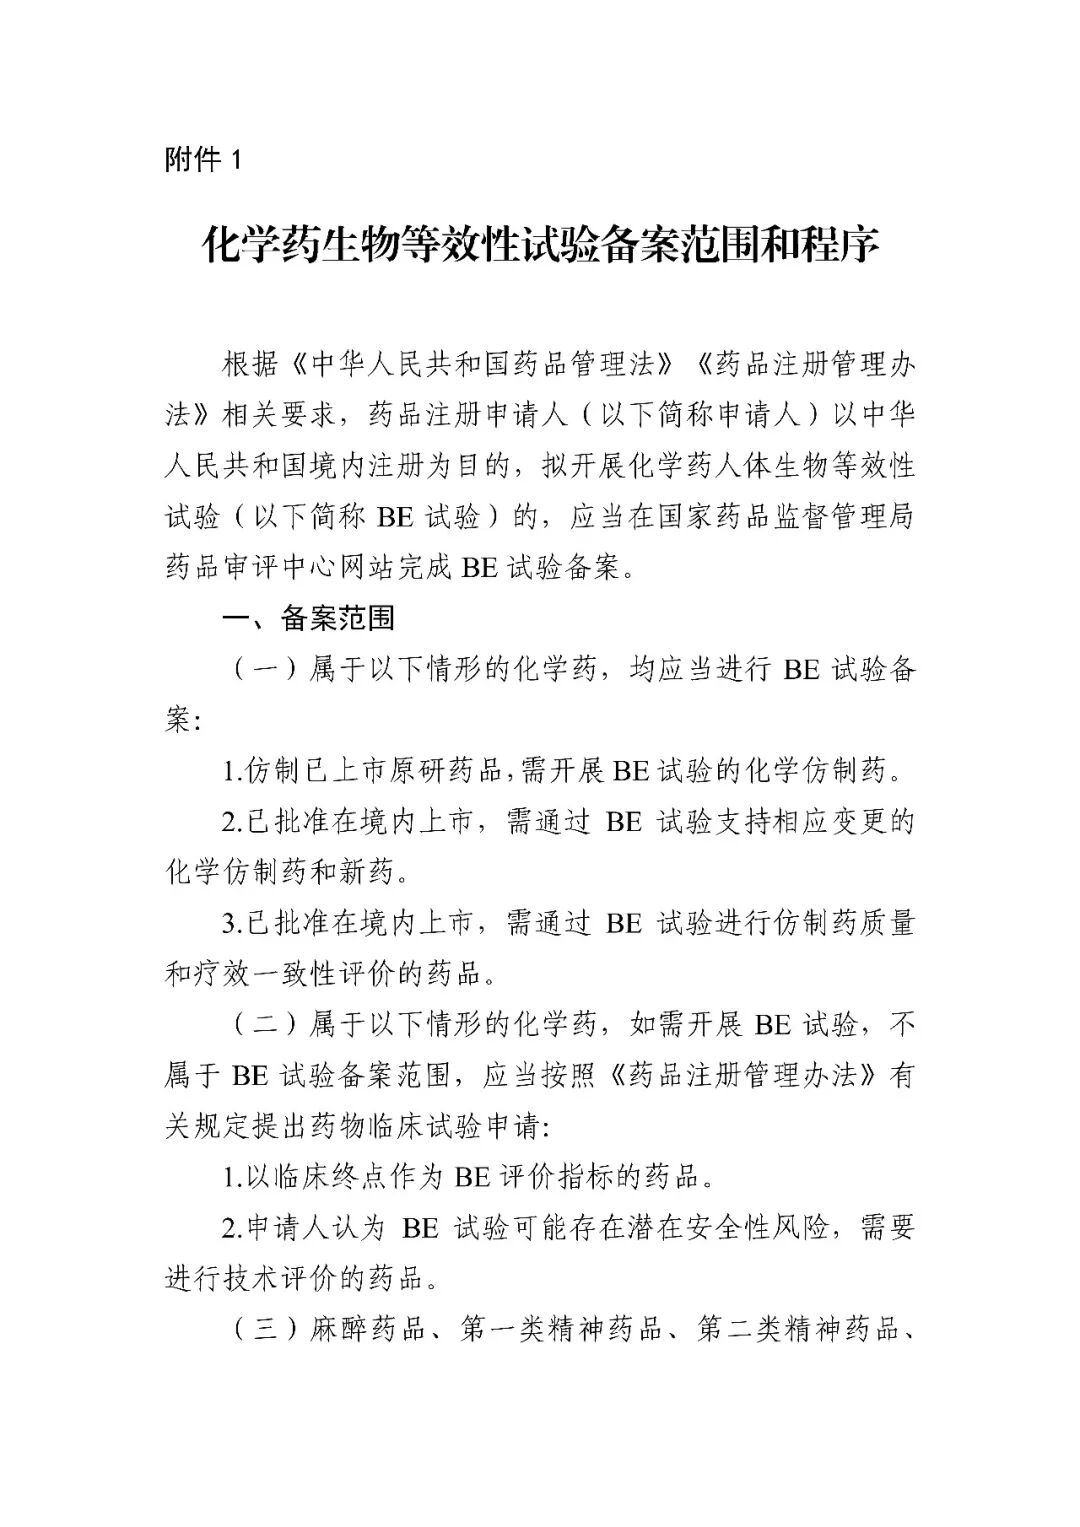
11月6日,CDE宣布化学药生物等效性试验(BE试验)备案平台完成优化升级、正式上线;《化学药生物等效性试验备案范围和程序》及共性问题解答,明确新规则自2027年2月1日起施行。

新版《范围和程序》:备案范围怎么划?
新版文件最核心的变化之一,是把"哪些BE试验要走备案、哪些要走临床试验申请"的边界划得更清楚,并强化了申请人的安全评估主体责任。
①应当进行BE试验备案的情形:
仿制已上市原研药品,需开展BE试验的化学仿制药;
已批准在境内上市,需通过BE试验支持相应变更的化学仿制药和新药;
已批准在境内上市,需通过BE试验进行仿制药质量和疗效一致性评价的药品。
②不属于备案范围、应按《药品注册管理办法》提出药物临床试验申请的情形:
以临床终点作为BE评价指标的药品;
申请人认为BE试验可能存在潜在安全性风险、需要进行技术评价的药品。
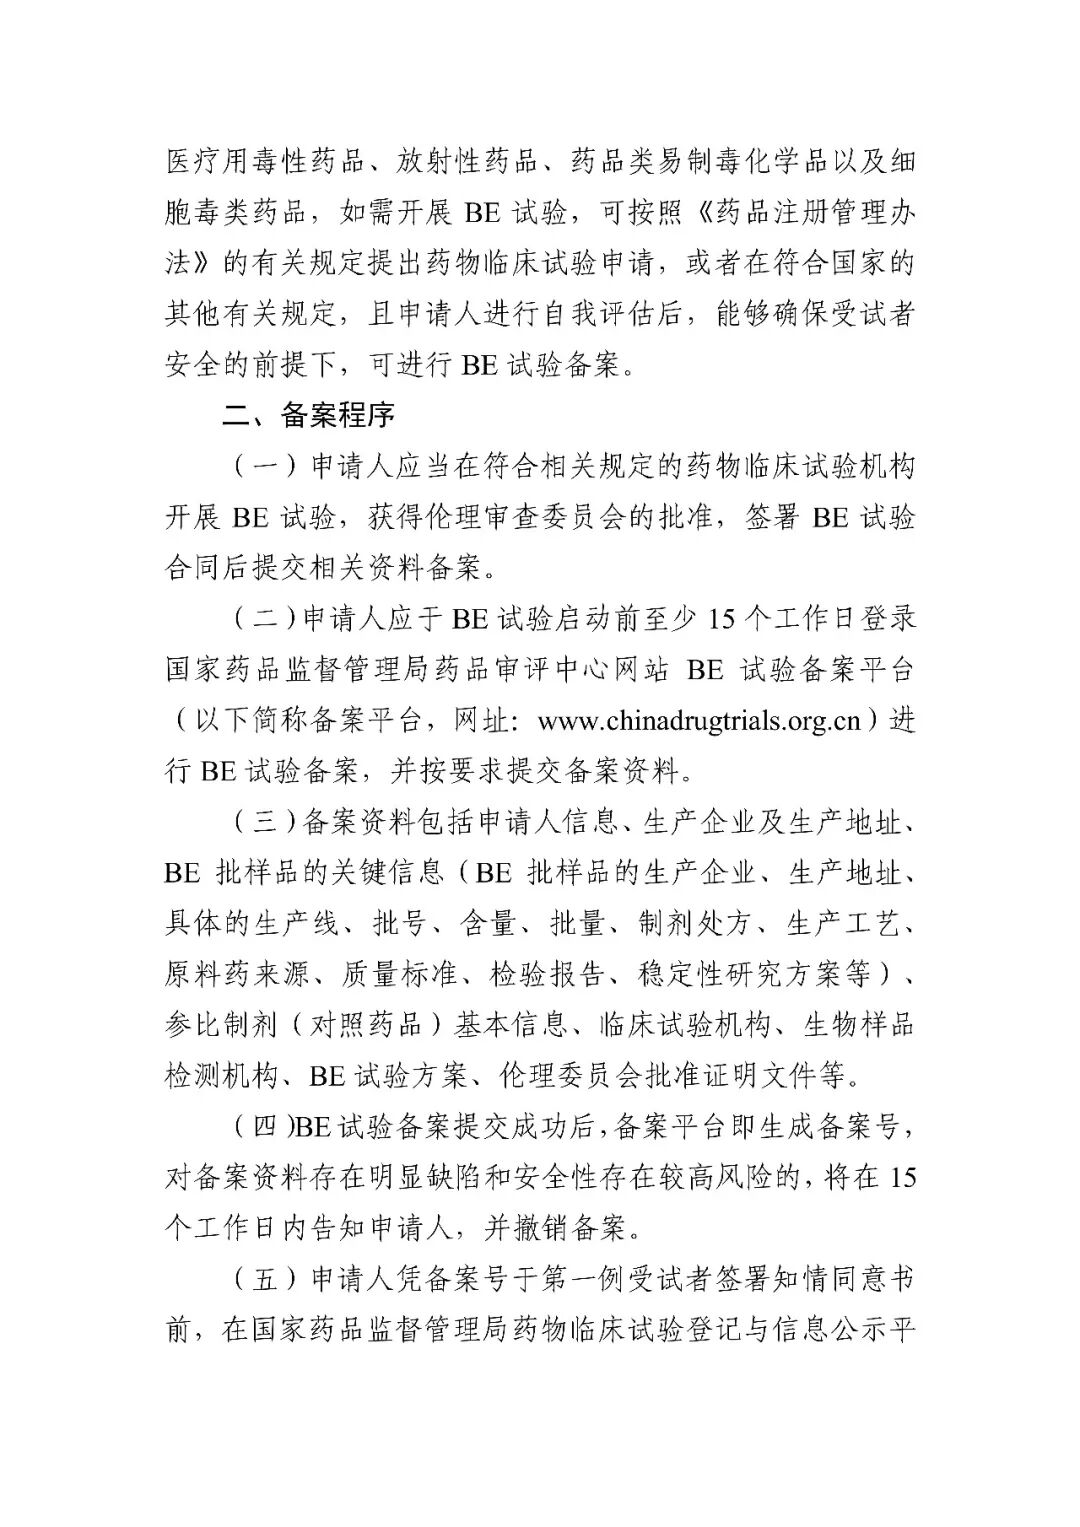
③特殊管理药品给了"二选一"的弹性空间:麻醉药品、第一类/第二类精神药品、医疗用毒性药品、放射性药品、药品类易制毒化学品以及细胞毒类药品,如需开展BE试验,既可以按《药品注册管理办法》提出药物临床试验申请;也可以在符合国家其他有关规定、且申请人自我评估能够确保受试者安全的前提下,进行BE试验备案。
备案程序:八个实操要点
程序部分是注册与质量团队日常工作直接接触的内容,建议逐条对照:
前置条件:在符合规定的药物临床试验机构开展,获得伦理审查委员会批准、签署BE试验合同后,方可提交备案资料。
备案时限:应于BE试验启动前至少15个工作日登录备案平台备案(网址不变,仍为http://www.chinadrugtrials.org.cn)。
备案资料:包括申请人信息、生产企业及生产地址、BE批样品关键信息(生产企业、地址、生产线、批号、含量、批量、处方、工艺、原料药来源、质量标准、检验报告、稳定性研究方案等)、参比制剂(对照药品)基本信息、临床试验机构、生物样品检测机构、试验方案、伦理批准证明等。
备案号与撤销:提交成功即生成备案号;对资料存在明显缺陷、安全性存在较高风险的,将在15个工作日内告知并撤销备案。
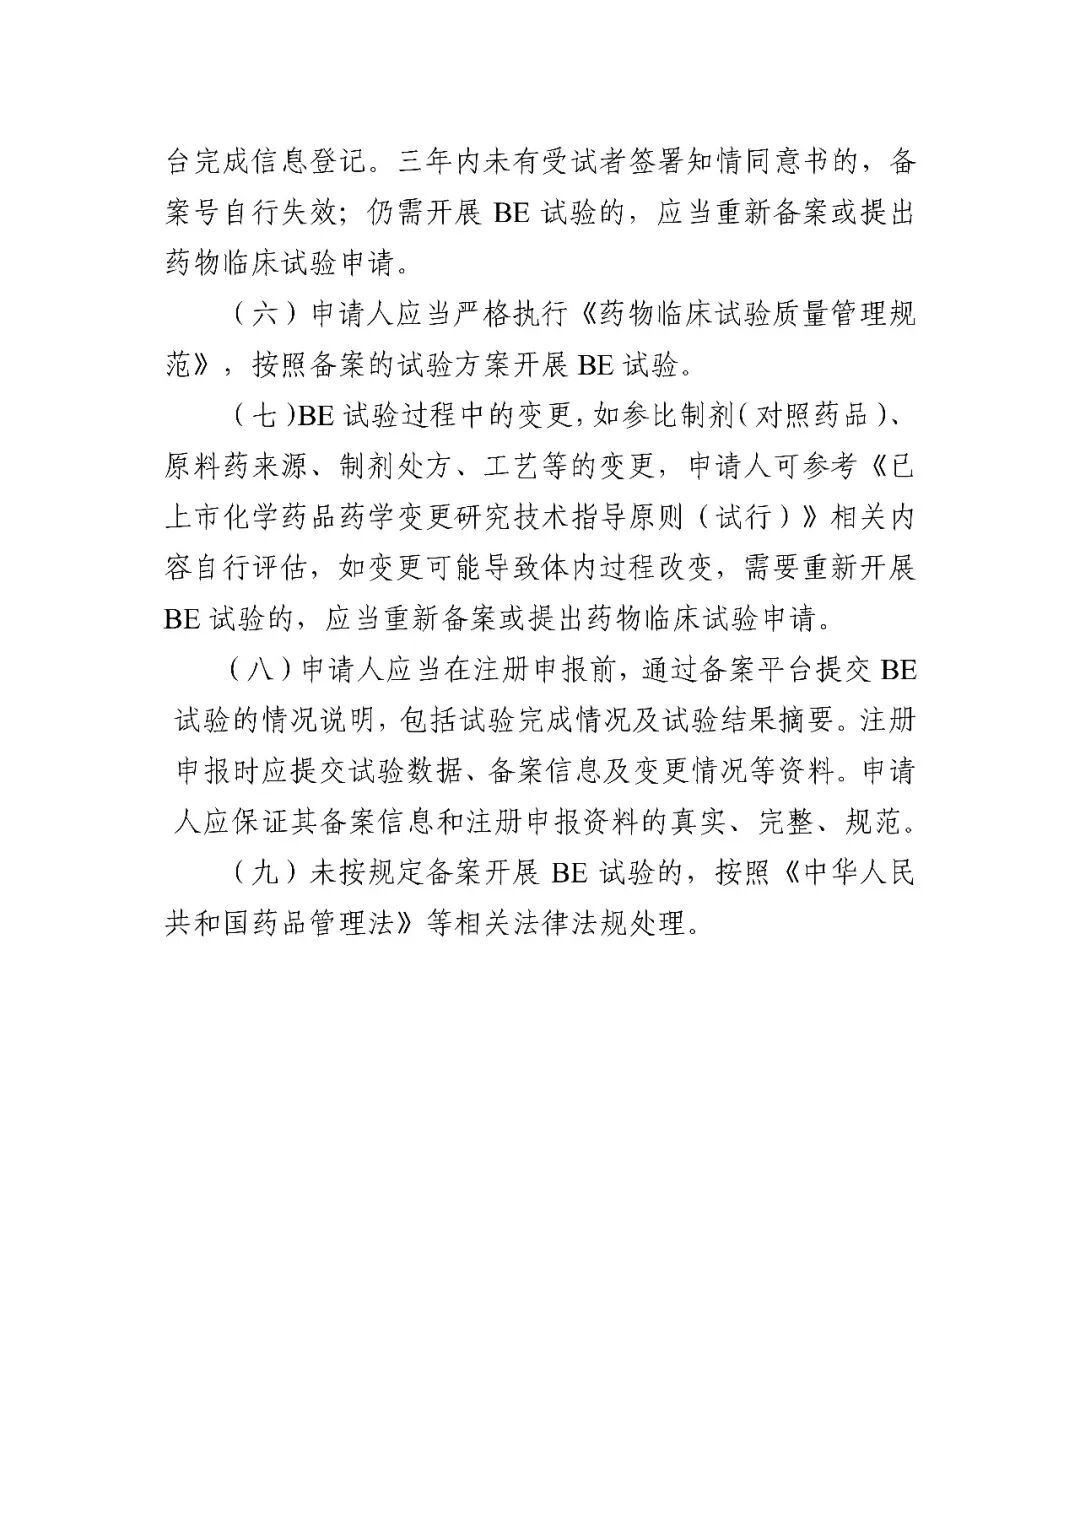
信息登记与失效:凭备案号于第一例受试者签署知情同意书前在药物临床试验登记与信息公示平台完成登记;三年内未有受试者签署知情同意书的,备案号自行失效,仍需开展的应重新备案或提出临床试验申请。
执行规范:严格执行《药物临床试验质量管理规范》(GCP),按备案方案开展试验。
变更管理:参比制剂、原料药来源、制剂处方、工艺等变更,可参考《已上市化学药品药学变更研究技术指导原则(试行)》自行评估;若变更可能导致体内过程改变、需重新开展BE试验的,应重新备案或提出临床试验申请。
申报衔接:注册申报前应通过平台提交BE试验情况说明(完成情况与结果摘要),申报时一并提交试验数据、备案信息及变更情况,并对真实性、完整性、规范性负责。未按规定备案开展BE试验的,依法处理。
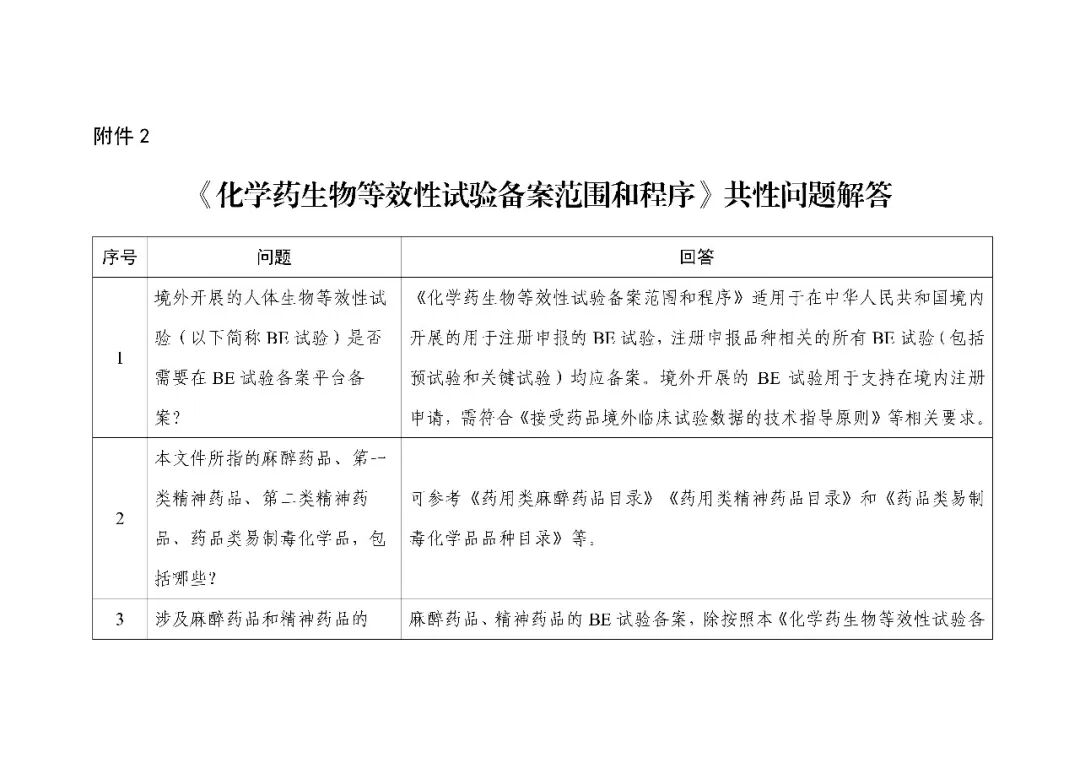
8个共性问题解答
配套发布的《共性问题解答》把实践中最容易混淆的问题集中回应,这里提炼几条关键口径:
境外BE试验要不要备案?本文件适用于在境内开展、用于注册申报的BE试验;注册申报品种相关的所有BE试验(含预试验和关键试验)均应备案。境外BE试验用于支持境内注册的,应符合《接受药品境外临床试验数据的技术指导原则》等要求。
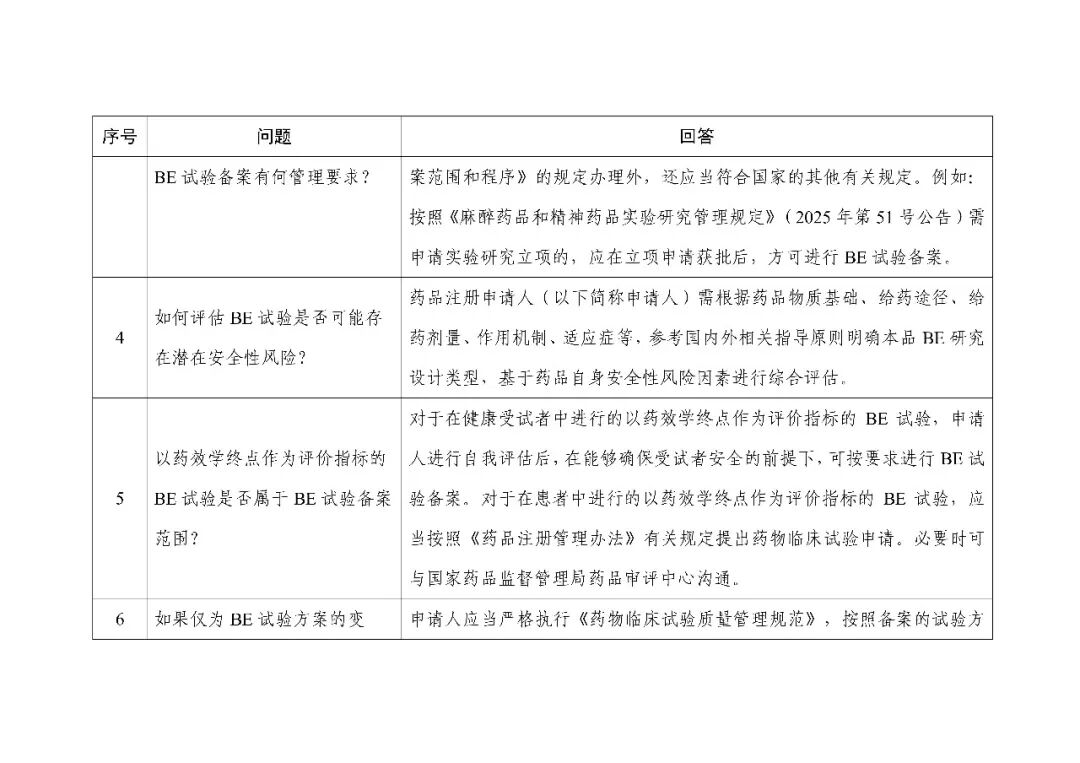
麻精药品怎么管?除按本文件办理外,还应符合国家其他规定——例如按《麻醉药品和精神药品实验研究管理规定》需申请实验研究立项的,须在立项获批后方可备案。
以药效学终点评价的算不算备案范围?在健康受试者中开展、自我评估能确保安全的,可按要求备案;在患者中开展的,应按《药品注册管理办法》提出药物临床试验申请,必要时与CDE沟通。
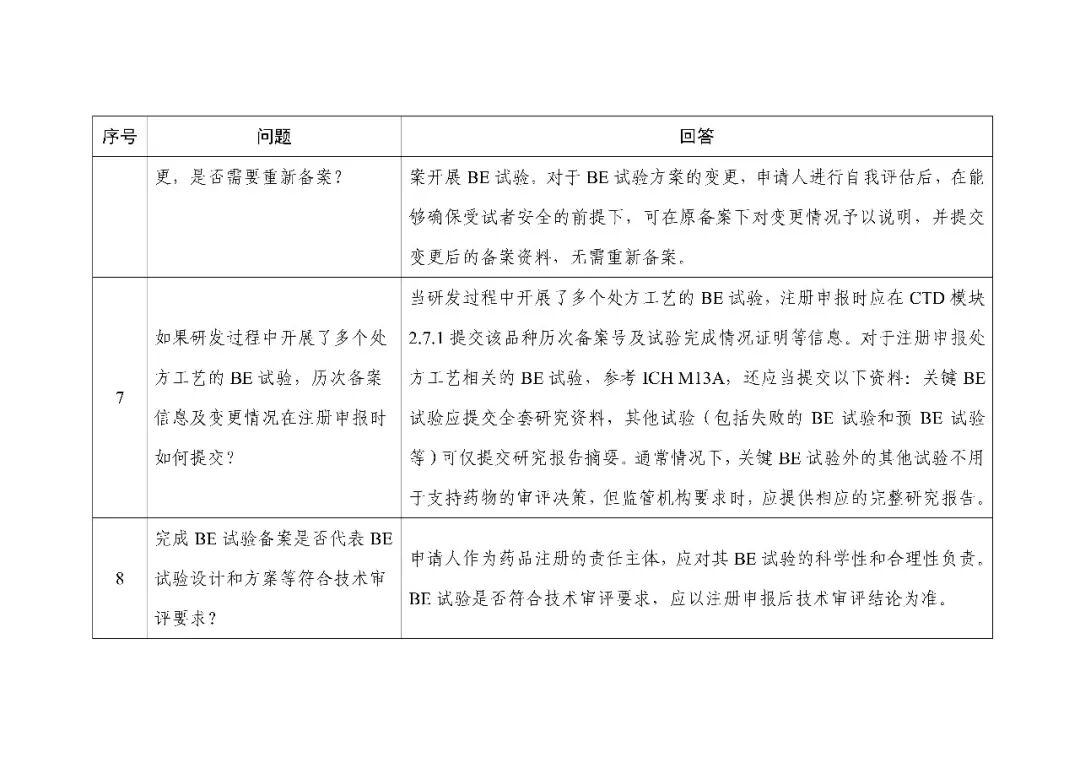
仅试验方案变更要不要重新备案?自我评估能确保安全的前提下,可在原备案下说明变更情况并提交变更后的备案资料,无需重新备案。
多个处方工艺的BE试验,申报时怎么交资料?在CTD模块2.7.1提交历次备案号及完成情况证明;参考ICH M13A,关键BE试验提交全套资料,其他试验(含失败的BE、预BE等)可仅提交研究报告摘要,监管机构要求时再补完整报告。
备案了是不是就代表方案符合技术审评要求?不是。申请人是注册责任主体,对试验科学性、合理性负责;是否符合技术审评要求,以注册申报后的技术审评结论为准。