五度妙笔
 企业透视镜
 API商城

 数据库
周末文摘 | 我国疫苗批签发管理政策现状与发展启示

引用本文
李翔宇,丁颖田,傅孟元,史录文,管晓东*.我国疫苗批签发管理政策现状与发展启示[J].中国食品药品监管.2026.10(273):36-45.
我国疫苗批签发管理政策现状与发展启示
Vaccine Lot Release in China: Policy Status and
Development Implications
李翔宇
北京大学药学院药事管理与临床药学系
LI Xiang-yu
Department of Pharmacy Administration and Clinical Pharmacy, School of Pharmaceutical Sciences, Peking University
丁颖田
北京大学药学院药事管理与临床药学系
DING Ying-tian
Department of Pharmacy Administration and Clinical Pharmacy, School of Pharmaceutical Sciences, Peking University
傅孟元
北京大学药学院药事管理与临床药学系
北京大学医药管理国际研究中心
FU Meng-yuan
Department of Pharmacy Administration and Clinical Pharmacy, School of Pharmaceutical Sciences, Peking University
International Research Center for Medicinal Administration Peking University
史录文
北京大学药学院药事管理与临床药学系
北京大学医药管理国际研究中心
SHI Lu-wen
Department of Pharmacy Administration and Clinical Pharmacy, School of Pharmaceutical Sciences, Peking University
International Research Center for Medicinal Administration Peking University
管晓东*
北京大学药学院药事管理与临床药学系
北京大学医药管理国际研究中心
GUAN Xiao-dong*
Department of Pharmacy Administration and Clinical Pharmacy, School of Pharmaceutical Sciences, Peking University
International Research Center for Medicinal Administration Peking University
摘 要 Abstract
批签发是保障疫苗质量安全的关键监管环节。本文系统梳理了我国疫苗批签发管理制度的政策演进、机构职能与流程特征,对比分析了欧盟、美国等国家和地区的监管理念、流程设计与检验项目差异,并结合对疫苗生产、流通及进口代理企业的深度访谈,提出优化思考,包括完善区域间机构资源配置、推广体外替代方法应用、构建基于企业历史数据的风险分级动态调整机制、强化上市后主动监测与全生命周期监管、强化企业主体责任并推动疫苗监管向体系保障与风险导向转型,以期为提升我国疫苗监管效率与产业国际竞争力提供参考。
Lot release is a critical regulatory procedure for ensuring vaccine quality and safety. This study systematically reviews the policy evolution, institutional functions, and procedural characteristics of China's vaccine lot release system,and comparatively analyzes differences in regulatory philosophies, process designs, and testing items between China and other countries and regions such as the European Union and the United States. Drawing on in-depth interviews with vaccine manufacturers, distributors, and import agents, optimization recommendations are proposed. It is recommended to improve inter-regional institutional resource allocation, promote the application of in vitro alternative methods, establish a risk-stratified dynamic adjustment mechanism based on enterprise historical data, strengthen post-marketing active surveillance and wholelifecycle regulation, enhance corporate competence, and advance the transformation of vaccine regulation toward system-based assurance and risk orientation, thereby providing a reference for improving the efficiency of China's vaccine regulation and the international competitiveness of its industry.

关键词 Key words
疫苗;批签发管理;监管政策;国际比较;全生命周期监管
vaccine; lot release; regulatory policy; international comparison; whole-lifecycle regulation
基金项目
国家自然科学基金委员会与比尔及梅琳达·盖茨基金会联合项目(72361127501-2023YFVA1007)
生物制品批签发是指国家药品监督管理局(以下简称国家药监局)对获得上市许可的疫苗类制品、血液制品、用于血源筛查的体外诊断试剂以及国家药监局规定的其他生物制品,在每批产品上市销售前或者进口时,经指定的批签发机构进行审核、检验,对符合要求的发给批签发证明的活动[1]。批签发通过逐批次的质量审查检验,确保生物制品的均一性、安全性与有效性符合法定标准,是生物制品质量安全的关键监管环节。本文对我国疫苗批签发管理的政策发展进行梳理并和国际政策进行比较,结合对疫苗生产、流通、进口代理等相关企业的深度访谈,借鉴国际经验提出针对性优化思考,以期为完善我国疫苗批签发制度、提升监管效率与产业竞争力提供参考。

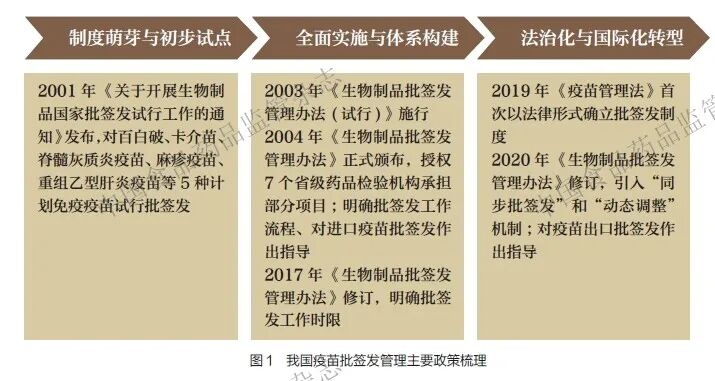
1992 年, 世界卫生组织(World Health Organization,WHO)推荐疫苗生产国实施批签发制度,并于1998 年将其列入政府对疫苗类生物制品实行监管的核心职能[2]。我国自2001 年12 月起对部分疫苗试行生物制品国家批签发,2003 年以《生物制品批签发管理办法(试行)》施行标志该制度初步建立[3],2004 年正式颁布《生物制品批签发管理办法》(以下简称《管理办法》)。2019 年,《中华人民共和国疫苗管理法》(以下简称《疫苗管理法》)设专章对疫苗批签发作出规定,将批签发制度上升至法律层级;2020 年对《管理办法》作出修订,修订后的版本自2021 年3 月1 日起施行。我国疫苗批签发管理主要政策梳理见图1。
1.1 机构与职能
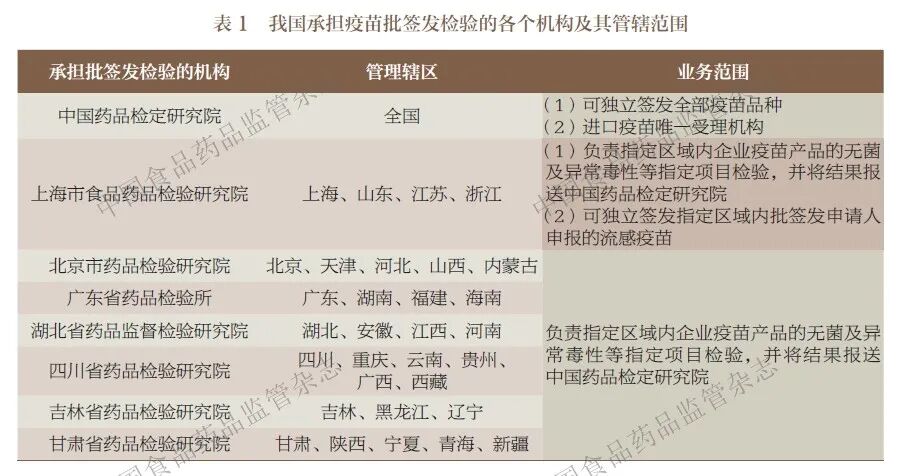
我国疫苗批签发采取“国家药监局统一管理、省级药品监管部门属地监管”的组织架构。国家药监局统一制定批签发标准、指定批签发机构、监督全过程,并按行政层级和机构能力划分职责,形成“中央- 省级”两级检验体系:中国药品检定研究院(以下简称中检院)具备全部疫苗品种的独立签发权,省级药品检验机构需经授权方可开展指定品种或项目的检验。疫苗上市许可持有人根据其所在地或者拟进口口岸所在地, 向相应属地的批签发机构申请批签发[1]。各主体职责划分由《疫苗管理法》和2020 年版《管理办法》等共同界定,形成相互衔接、协同制衡的治理结构。
自2003 年《生物制品批签发管理办法(试行)》施行至2012 年,批签发工作实施“1+7”模式:中检院可独立签发全部疫苗品种,北京、上海、广东、四川、湖北、吉林、甘肃7 个省级药品检验机构承担指定区域内疫苗产品的无菌和异常毒性两个项目的检验,并将结果报送中检院;2013 年起,上海市食品药品检验研究院可独立签发指定区域内批签发申请人申报的流感疫苗[4] ;2021 年起,为满足对新冠病毒疫苗批签发的大规模需求,根据《关于进一步做好国家疫苗批签发机构体系建设工作的通知》,国家药监局先后授权北京、湖北、广东等13 个省级药品检验机构承担不同类型新冠病毒疫苗的批签发工作[5]。我国承担疫苗批签发检验的各个机构及其管辖范围见表1。
1.2 批签发流程
1.2.1 国产和进口疫苗供应国内市场
批签发流程主要包括受理后抽样、资料审核、样品检验及签发等环节。根据2020 年版《管理办法》,疫苗批签发全流程法定时限为60 个工作日之内,实际时长受以下因素影响而呈现一定差异[1]。一是品种差异,流感疫苗等季节性品种,自2025 年起时限已调整为45 个工作日[6] ;新获批品种或发生工艺重大变更的批次,因需进行全项目检验及严格审核,通常接近或达到60 个工作日上限。二是机构差异,中检院及各省级药品检验机构的检验能力、任务负荷不同,实际时长存在差异。三是产品差异,根据2020 年版《管理办法》,批签发机构在对具体品种的批签发过程中,可以根据该品种的工艺及质量控制成熟度和既往批签发等情况进行综合评估,动态调整该品种的检验项目和检验频次。批签发产品出现不合格项目的,批签发机构应当对后续批次产品的相应项目增加检验频次。
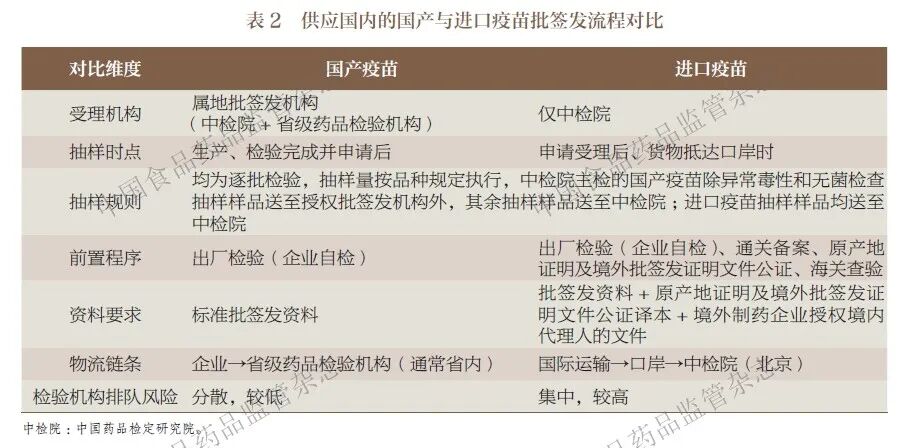
进口疫苗批签发流程与国产疫苗基本一致,时限同样为60 个工作日以内。国产疫苗由属地批签发机构实施批签发,进口疫苗的批签发由中检院承担。随着进口疫苗数量持续增长,高峰期样品接收量激增,检验环节可能出现样品等待检验时间延长的情况。供应国内的国产与进口疫苗批签发流程对比见表2[7]。
1.2.2 国产疫苗供应海外市场
近年来我国疫苗产业国际化发展趋势明显,出口产品逐渐增多[8]。《疫苗管理法》规定出口的疫苗应当符合进口国(地区)的标准或者合同要求[9]。2020 年版《管理办法》首次就疫苗出口批签发作出规定,但仅原则性规定出口疫苗可按照进口国(地区)的标准或者合同要求申请批签发,尚未出台配套的操作细则[1]。目前我国批签发机构的检验能力、标准品体系及方法学验证主要围绕《中国药典》建立,存在与部分进口国(地区)标准不一致的情况[10]。
1.3 我国批签发现状
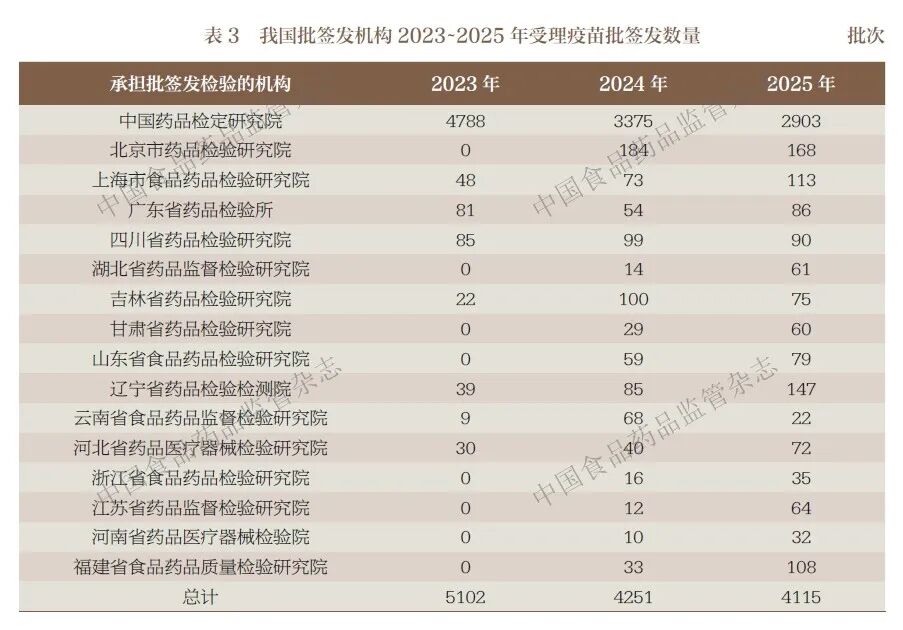
我国人口基数大、接种疫苗人口多,疫苗生产企业数量较多、品种较为齐全。我国批签发机构2023~2025 年受理疫苗批签发批次数量见表3。可以看出,我国药品检验机构承担的批签发工作量庞大,在充分满足我国公共卫生需求的同时,也对我国的监管资源提出了巨大挑战。
2.1 监管理念
我国疫苗批签发制度以《疫苗管理法》和2020 年版《管理办法》为核心法律依据,采用“上市前逐批检验”的监管方式,强化分级管理和属地管辖,由国家药监局及其指定的药品检验机构逐批次进行资料审核与抽样检验,企业主体责任相对弱化。
欧盟依据《欧盟理事会第2004/27/EC号令》(Directive 2004/27/EC of the European Parliament),执行官方质控批签发(official control autho ritybatch release,OCABR),包括资料审查和分析质控,采用“上市前逐批检验+联盟互认协同”的监管方式,由欧洲药品质量管理局(European Directorate for the Quality of Medicines&Health Care,EDQM)协调官方药品质量控制实验室联盟(Official Medicines Control Laboratories,OMCLs),欧洲药品管理局负责上市授权,企业在完成生产批次自检后,应就每一批次与欧盟/ 欧洲经济区内至少一个主管当局或OMCL 建立OCABR 安排,并向其中一个提出申请,向OMCLs 提交批生产记录及检测样品,监管部门基于文件审核和实验室检测结果,对符合标准的产品签发证书[11],该证书在欧盟成员国及欧洲经济区国家范围内互认,避免重复检测[12]。
美国依据《联邦法规汇编》(Code of Federal Regulations,CFR)相关规定[13],采用“基于生产体系/生产过程控制”的管理方式,监管重点在于通过企业生产体系的持续合规性和生产工艺控制能力保障疫苗产品质量。美国食品药品监督管理局(Food and Drug Administration,FDA)的下属部门生物制品审评与研究中心(Center for Biologics Evaluation and Research,CBER)通过审核批次记录,结合良好生产规范(good manufacturing practice,GMP)检查及不定期检查,实现对疫苗产品质量的控制。美国有较成熟的企业信用累积机制,强调企业主体责任与风险分级管理,仅在特定情况下触发抽样检验;质量历史良好的企业可申请减少检验频率,性能稳定、记录良好的产品可免于批签发[14]。我国2020年版《管理办法》引入动态调整机制,规定批签发机构可根据品种工艺及质量控制成熟度和既往批签发等情况,动态调整检验项目和检验频次,但该机制在实践中尚缺乏详细的风险划分指标或常态化的企业信用积累机制作为支撑。
2.2 流程
根据WHO 疫苗批签发指导原则,各国(地区)疫苗批签发工作可根据实际情况采用3 种不同方式:①仅依据资料审核签发;②依据资料审核并结合国家实验室的独立检验结果(全部项目检验或部分项目检验)签发;③认可其他国家(地区)的批签发合格证[15]。我国与其他国家和地区疫苗批签发管理模式对比见表4。
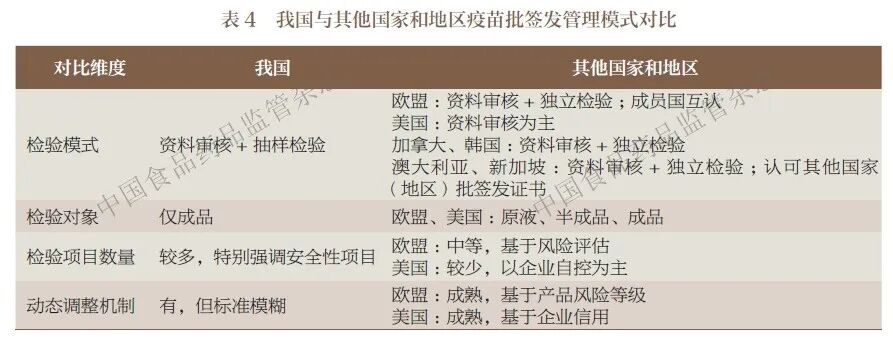
WHO 提倡可根据产品经验动态调整检验批次比例,如产品在一段时间内保持良好的一致性可减少检验批次比例,同时如果观察到不合格批次数量超出正常范围可增加检验批次比例[13]。大多数国家和地区均采用基于风险评估的灵活检测策略,例如,欧盟与日本在逐批检验的基础上,在一定数量批次通过检验之后,部分特定检验项目可在随后批次中豁免;加拿大、韩国根据产品风险采用不同的检验频率,高风险产品逐批检验,中风险产品由相关部门决定检验频率,低风险产品只需生产商提供完整合规的自检检验结果;我国2020 年版《管理办法》引入动态调整机制,提出可以根据质量风险评估调整检验项目,但尚缺乏详细的风险划分标准。
国际上大多数国家和地区没有疫苗批签发具体时限。美国的批签发实际时长约为42~56 天[16],日本约为35~160 天[17]。我国2020 年版《管理办法》明确疫苗批签发应在60 个工作日内完成,其后国家药监局于2025 年将流感疫苗批签发时限调整为45 个工作日[6]。
2.3 检验项目
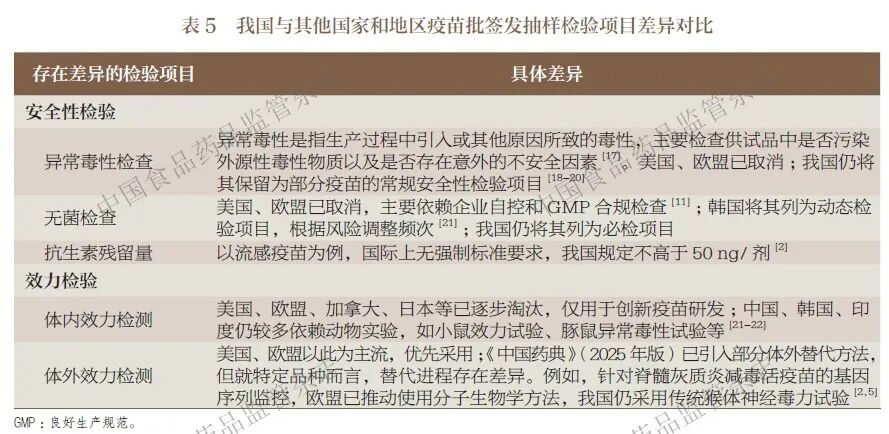
在批签发抽样检验的安全性检验和效力检验项目上,我国与其他国家和地区存在一定差异。这些差异反映了不同监管体系对动物实验依赖程度、方法学路径等方面的不同选择,具体差异见表5[2-5,11,17-22]。我国的批签发检验体系倾向于通过增加检验项目以覆盖潜在风险,但检验项目增加会延长批签发周期,进而可能对我国疫苗标准与国际接轨及出口市场拓展构成挑战。
3.1 完善区域间机构资源配置
当前,进口疫苗的批签发检验与批签发决定统一由中检院承担,省级药品检验机构尚未获得承担进口疫苗完整批签发检验的授权。这种检验资源集中于单一机构的模式,在进口疫苗数量持续增长背景下,高峰期(如流感季前)可能面临检验资源紧张与排队延迟风险。此外,部分进口疫苗经海运抵达京外港口后,仍需转运至北京送检,增加了物流环节的时间成本。建议在有条件的沿海口岸城市(如天津)探索授权具备资质的省级药品检验机构承担部分进口疫苗的受理与检验工作,以优化进口疫苗批签发的区域布局。建立任务动态调配机制,实现对任务队列、检验进度、设备利用率的实时监控,智能分流积压任务,确保在重大疫情时能够启动跨区域应急支援。推进省级药品检验机构能力同质化建设,明确人员配置、设备设施、质量管理体系、信息化水平等方面的统一要求;对省级药品检验机构定期开展能力评估,并将结果与授权范围挂钩。
在出口疫苗方面,2020 年版《管理办法》中规定,出口疫苗可按照进口国(地区)的标准或者合同要求申请批签发。但在实践中,由于批签发机构的检验能力、标准品体系及方法学验证主要围绕《中国药典》建立,与部分进口国(地区)标准存在差异,企业申请按进口国(地区)标准批签发时可能面临程序上的不确定性,部分企业因此采取委托检验等替代方式获取检验报告,但由于不是法定批签发路径,难以获得海关放行所需的批签发证明[10]。建议探索由中检院等机构依据进口国(地区)标准开展出口疫苗检验并出具相应证明的可行路径,或设立出口疫苗专项服务窗口,提供目标市场标准解读、方法学适配等支持服务。同时,深化国际监管合作,推动检验结果互认、GMP 检查互认及药典标准协调,降低出口企业合规成本,促进国产疫苗出口。
3.2 优化批签发抽检规则和流程环节
当前,我国疫苗批签发的抽样检验仍较多依赖动物实验。新冠疫情期间,全国疫苗检验机构曾一度出现实验动物严重紧缺现象,严重影响安全性检查项目进度,影响疫苗检验质量和效率。建议推进体外替代方法应用,对已有成熟体外替代方法的疫苗优先取消动物实验。建立疫苗效价检测替代方法、假病毒评价技术、核磁共振技术、动物成像技术等新分析方法的验证与标准化体系,提升批签发效率与科学性,缓解动物资源紧张的压力[5]。
进一步扩展同步批签发适用范围,对季节性疫苗流行季前供应、国家免疫规划集中补种、质量稳定的企业产品等情形,加大同步批签发的适用力度,压缩批签发总周期。针对进口疫苗前置程序耗时较长的问题,建立进口疫苗预申报与资料预审机制,允许在疫苗启运前提交原产国(地区)批签发证明等资料,前置完成格式审查与标准转换适配,使样品到岸后能够快速进入检验环节。
统一规范批签发工作程序和技术要求,为结果互认奠定基础。加强国际交流,主动参与其他国家和地区间的疫苗批签发监管协调和信息共享,通过利用其他国家和地区的批签发证书和检测结果互认,提高批签发效率。
3.3 完善基于企业历史数据的风险调控机制
2020 年版《管理办法》引入的动态调整机制为效率优化提供了制度空间,但在实践中仍存在一定的局限性,如评估标准较为原则,缺乏量化指标;企业历史数据挖掘不足,激励与约束不对称,难以形成有效的信用分级。首先,建议建立量化的企业信用分级指标体系,综合质量历史、体系成熟度、变更控制、偏差管理等维度,实施差异化检验策略。其次,可借鉴欧盟OCABR 制度中基于疫苗上市许可持有人合规历史的信用累积机制,对在一定期限内无重大违规者,探索减少审核频次或豁免部分检验的可行路径。再次,建立动态抽检比例调整机制。基于前期数据积累和稳定性评估,对连续多批次检验合格、质量趋势稳定的高信用企业品种,降低抽检比例;对工艺成熟、效期稳定性数据充分的疫苗,豁免部分检验项目。最后,关联风险评分与检验比例,借鉴FDA 生物制品偏差报告系统的风险信号逻辑,对企业进行风险评分,并将其与批签发检验比例挂钩,形成“优质减负、高风险加压”的激励约束机制,强化企业质量主体责任,同时缓解中检院集中检验的压力。
3.4 加强疫苗全生命周期监管与安全性上市后主动监测
批签发本质上是建立在企业提交的申请资料和样品真实可靠基础上的,具有一定的局限性,不是保证产品质量的唯一手段。疫苗通过批签发后,在其运输、销售、贮存直至临床使用等任何一个环节出现问题,都可能会影响产品质量。建议引入区块链技术保障冷链,针对批签发后的冷链运输等关键环节,利用区块链技术不可篡改、可追溯的特性,实时监控温度数据与操作记录,确保储运过程合规,弥补批签发静态检验的局限性[23]。压实企业主体责任,强调企业对申请资料及样品真实性的全生命周期责任,督促其在产品上市后持续监控质量稳定性,配合监管部门做好各环节的风险防控。
目前,疫苗的上市后监管及不合格批次的识别可通过多种途径实现。一方面,借助不良事件监测系统,如美国疫苗不良事件报告系统(Vaccine Adverse Event Reporting System,VAERS)[24]、英国黄卡计划(Yellow Card Scheme)[25]及WHO的VigiBase数据库[26],可对真实世界数据进行分析,识别异常安全性或有效性信号,并进一步追溯至具体批次。另一方面,依托药品追溯体系及相关信息共享机制,一旦发现质量缺陷,可迅速对问题产品进行跨区域隔离处理及召回。建议在批签发管理保证生产端质量的同时,将监管视野从生产端延伸至运输、销售、贮存及临床使用的全生命周期;强化上市后监督抽检,建立常态化的市场流通环节随机抽检机制,重点监测因工艺缺陷或稳定性不足导致的效期前效价下降等隐患,确保及时发现并拦截问题疫苗。
3.5 强化企业主体责任并推动疫苗监管向体系保障与风险导向转型
与基于体系信任与风险导向的监管模式相比,我国疫苗监管仍较大程度依赖逐批检验,其重要原因之一在于产业结构特征及监管资源配置约束。目前我国疫苗生产企业数量相对较多,产品品种较多,不同企业在生产工艺控制能力、质量管理体系成熟度及合规记录方面存在差异。在此背景下,监管部门难以对企业形成稳定的制度性信任,从而更倾向于通过批次层面的检测实现风险控制。
从监管效率与质量保障的长期目标来看,逐步向“体系保障+ 风险导向”的监管模式转型,有赖于产业结构的优化与企业能力的整体提升[5]。一方面,可通过提高市场准入标准、强化GMP符合性检查及持续合规要求,引导资源向具备稳定生产能力和良好质量记录的企业集中。另一方面,鼓励技术平台整合与规模化生产,减少重复建设与低水平同质化竞争,从而降低监管复杂度。通过“扶优汰劣+ 分级监管”的组合机制,有望在不降低安全标准的前提下,提升疫苗监管体系的整体效率,并为向国际通行的信任型监管模式过渡创造条件。
第一作者简介
李翔宇,北京大学药学院药事管理与临床药学系。专业方向:药品监管
通讯作者简介
管晓东,博士,北京大学药学院药事管理与临床药学系、北京大学医药管理国际研究中心,博士生导师。专业方向:药品公平可及与合理使用
参考文献:详见纸刊。


编辑:李丹
审核:赵燕宜